
05.03.2020
Система раас физиология. Ренин
проф. Круглов Сергей Владимирович (слева), Кутенко Владимир Сергеевич (справа)
Редактор страницы: Кутенко Владимир Сергеевич

Кудинов Владимир Иванович
Кудинов Владимир Иванович , Кандидат медицинских наук, Доцент Ростовского Государственного медицинского университета, Председатель ассоциации эндокринологов Ростовской области, Врач – эндокринолог высшей категории

Джериева Ирина Саркисовна
Джериева Ирина Саркисовна Доктор медицинских наук, доцент, врач-эндокринолог
ГЛАВА 6. РЕНИН-АНГИОТЕНЗИНОВАЯ СИСТЕМА
Т. А. КОЧЕН, М. У. РОИ
(Т . A. KOTCHEN, М . W. ROY)
В 1898 г. Tigerstedt и соавт. указали, что почки выделяют прессорное вещество, получившее впоследствии название «ренин». Было установлено, что это же вещество через образование ангиотензина стимулирует секрецию альдостерона надпочечниками. Появление методов биологического, позднее - радиоиммунологического определения активности ренина во многом способствовало выяснению роли ренина и альдостерона в регуляции артериального давления как в норме, так и при гипертензии. Кроме того, поскольку ренин продуцируется в афферентных артериолах почек, широко изучалось влияние- ренина и ангиотензина на скорость клубочковой фильтрации в норме и при ее снижении в условиях почечной патологии. В данной главе излагаются современные сведения о регуляции секреции ренина, взаимодействии ренина, с его субстратом, в результате чего образуется ангиотензин, и роли ренин-ангиотензиновой системы в регуляции артериального давления и СКФ.
СЕКРЕЦИЯ РЕНИНА

Ренин образуется в той части афферентных артериол почек, которая прилежит к начальному сегменту дистальных извитых канальцев - плотному пятну. Юкстагломерулярный аппарат включает ренинпродуцирующий сегмент афферентной артериолы и плотное пятно. Рениноподобные ферменты - изоренины - образуются и в ряде других тканей, например: в беременной матке, головном мозге, корковом слое надпочечников, стенках крупных артерий и вен и в подчелюстных железах. Однако доказательства идентичности этих ферментов почечному ренину часто отсутствуют и нет данных, которые свидетельствовали бы об участии изоренинов в регуляции артериального давления. После двусторонней нефрэктомии уровень ренина в плазме резко снижается или даже становится неопределимым.
ПОЧЕЧНЫЙ БАРОРЕЦЕПТОР
Секреция ренина почкой контролируется по меньшей мере двумя независимыми структурами: почечным барорецептором и плотным пятном. При увеличении давления в афферентной артериоле или напряжения ее стенок секреция ренина тормозится, тогда как при пониженном напряжении стенок артериолы она возрастает. Наиболее убедительные доказательства существования барорецепторного механизма были получены с помощью такой экспериментальной модели, в которой не происходит клубочковой фильтрации и, следовательно, отсутствует ток жидкости в канальцах. Лишенная фильтрационной функции почка сохраняет способность секретировать ренин в ответ на кровопускание и сужение аорты (выше отхождения почечных артерий). Инфузия в почечную артерию папаверина, который расширяет почечные артериолы, блокирует реакцию ренина в денервированной и нефильтрующей почке на кровопускание и сужение полых вен в грудной полости. Это свидетельствует о реакции сосудистых рецепторов именно на изменение напряжения стенок артериол.
ПЛОТНОЕ ПЯТНО
Секреция ренина зависит и от состава жидкости в канальцах на уровне плотного пятна; инфузия в почечную артерию хлорида натрия и хлорида калия угнетает секрецию ренина в условиях сохранения почкой фильтрационной функции. Увеличение объема фильтруемой жидкости с помощью хлористого натрия сильнее тормозит секрецию ренина, чем такое же увеличение объема с помощью декстрана, что объясняется, по-видимому, влиянием хлорида натрия на плотное пятно. Предполагается, что снижение активности ренина плазмы (АРП) при введении натрия зависит от одновременного присутствия хлорида. При введении с другими анионами натрий не снижает АРП. АРП снижается и при введении хлорида калия, холинхлорида, лизинхлорида и НСl, но не бикарбоната калия, глутамата лизина или H 2 SO 4 . Главным сигналом служит, по-видимому, именно транспорт хлорида натрия через стенку канальца, а не его поступление в фильтрат; секреция ренина находится в обратной зависимости от транспорта хлорида в толстой части восходящего колена петли Генле. Секреция ренина тормозится не только хлоридом натрия, но и его бромидом, транспорт которого в большей степени, чем других галогенов, напоминает транспорт хлорида. Транспорт бромида конкурентно угнетает перенос хлорида через стенку толстой части восходящего колена петли Генле, и бромид может активно реабсорбироваться в условиях низкого клиренса хлорида. В свете данных об активном транспорте хлорида в восходящем колене петли Генле эти результаты можно трактовать в поддержку гипотезы, согласно которой секреция ренина тормозится активным транспортом хлорида в области плотного пятна. Торможение секреции ренина бромидом натрия может отражать неспособность рецептора, локализующегося в области плотного пятна, отличать бромид от хлорида. С этой гипотезой согласуются и прямые данные опытов с микропункцией, в которых снижение АРП при инфузии NaCl сопровождалось повышением реабсорбции хлорида в петле Генле. Как снижение уровня калия, так и диуретики, действующие на уровне петли Генле, могут стимулировать секрецию ренина за счет торможения транспорта хлорида в толстой части восходящего колена этой петли.
Исходя из результатов ряда исследований с ретроградной микроперфузией и определением содержания ренина в юкстагломерулярном аппарате одиночного нефрона, Thurau также заключил, что транспорт хлорида через плотное пятно служит Основным сигналом для «активации» ренина. В очевидном противоречии с наблюдениями in vivo Thurau нашел, что ренин ЮГА одиночного нефрона «активируется» не снижением, а увеличением транспорта хлорида натрия. Однако активация ренина в ЮГА одиночного нефрона может и не отражать изменений секреции ренина целой почкой. Действительно, Thurau считает, что повышение активности ренина в ЮГА отражает активацию преформированного ренина, а не усиление его секреции. С другой стороны, можно предположить, что увеличение содержания ренина в ЮГА отражает острое торможение секреции.этого вещества.
НЕРВНАЯ СИСТЕМА
Секреция ренина модулируется ЦНС главным образом через симпатическую нервную систему. В юкстагломерулярном аппарате присутствуют нервные терминали, и секреция ренина возрастает при электрической стимуляции почечных нервов, инфузии катехоламинов и повышении активности симпатической нервной системы с помощью ряда приемов (например, индукция гипогликемии, стимуляция сердечно-легочных механорецепторов, окклюзия сонных артерий, не вызывающее гипотензии кровопускание, шейная ваготомия или охлаждение блуждающего нерва). Исходя в основном из результатов опытов с применением адренергических антагонистов и агонистов, можно заключить, что нервные влияния на секрецию ренина опосредуются β-адренергическими рецепторами (конкретнее β 1 -рецепторами) и что β-адренергическая стимуляция секреции ренина может осуществляться через активацию аденилатциклазы и накопление циклического аденозинмонофосфата. Данные, полученные на почечных срезах in vitro и в исследованиях на изолированных перфузируемых почках, указывают на то, что активация α-адренорецепторов почек тормозит секрецию ренина. Однако результаты изучения роли α-адренорецепторов в регуляции секреции ренина in vivo противоречивы. Помимо почечных аденорецепторов, в регуляции секреции, ренина принимают участие предсередные и сердечно-легочные рецепторы растяжения; афферентные сигналы от этих рецепторов проходят через блуждающий нерв, а эфферентные - через симпатические нервы почек. У здорового человека погружение в воду или «подъем» в барокамере подавляет секрецию ренина, возможно, вследствие увеличения центрального объема крови. Подобно секреции адренокортикотропного гормона (АКТГ), существует суточная периодичность и секреции ренина, свидетельствующая о наличии влияний каких-то пока не идентифицированных факторов центральной нервной системы.
ПРОСТАГЛАНДИНЫ
Простагландины также модулируют секрецию ренина. Арахидоновая кислота, ПГЕ 2 , 13,14-дигидро-ПГЕ 2 (метаболит ПГЕ 2) и простациклин стимулируют продукцию ренина срезами коркового вещества почек in vitro, а также фильтрующей и нефильтрующей почками in vivo. Зависимость простагландиновой стимуляции секреции ренина от образования цАМФ остается неясной. Индометацин и другие ингибиторы синтетазы простагландинов ослабляют базальную секрецию ренина и ее реакции на низкое содержание натрия в диете, диуретики, гидралазин, ортостатическое положение, кровопускание и сужение аорты. Данные об угнетении индометацином реакции ренина на инфузию катехоламинов противоречивы. Торможение синтеза простагландинов сокращает прирост АРП, наблюдаемый у собак и при снижении уровня калия в организме, а также у больных с синдромом Бартера. Уменьшение секреции ренина под влиянием ингибиторов синтеза простагландинов не зависит от задержки натрия и наблюдается даже в почке, лишенной фильтрационной функции. Подавление реакций ренина в условиях торможения синтеза простагландинов на все эти разнообразные стимулы согласуется с предположением, согласно которому стимуляция секреции ренина через почечный барорецептор, плотное пятно и, возможно, симпатическую нервную систему опосредуется простагландинами. Что касается взаимодействия простагландинов с механизмом регуляции секреции ренина через плотное пятно, то, как недавно было показано, ПГЕ 2 угнетает активный транспорт хлорида через толстую часть восходящего колена петли Генле в мозговом веществе почки. Не исключено, что стимулирующее действие ПГЕ 2 на секрецию ренина связано с этим эффектом.
КАЛЬЦИЙ
Хотя имеется и ряд отрицательных данных, но в экспериментах большинства исследователей повышенная внеклеточная концентрация кальция угнетала секрецию ренина как in vitro, так и in vivo и ослабляла стимулирующее действие на нее катехоламинов. Это резко отличает клетки ЮГА от других секреторных клеток, в которых кальций стимулирует продукцию гормонов. Однако, хотя высокие внеклеточные концентрации кальция и тормозят высвобождение ренина, минимальные уровни этого иона могут быть необходимыми для его секреции. Длительный дефицит кальция предотвращает усиление секреции ренина под действием катехоламинов и сниженного перфузионного давления.
In vivo кальциевое торможение секреции ренина не зависит от тока жидкости в канальцах. Кальций способен непосредственно влиять на юкстагломерулярные клетки, и изменения его внутриклеточной концентрации могут опосредовать действие разнообразных стимулов секреции ренина. Предполагается, что деполяризация мембраны юкстагломерулярной клетки создает возможность проникновения в нее кальция с последующим торможением секреции ренина, тогда как гиперполяризация мембраны снижает внутриклеточный уровень кальция и стимулирует секрецию ренина. Калий, например, деполяризует юкстагломерулярные клетки и тормозит выделение ренина. Такое торможение проявляется только в содержащей кальций среде. Кальциевые ионофоры также ослабляют секрецию ренина, что обусловлено, вероятно, увеличением внутриклеточной концентрации иона. Под влиянием β-адренергической стимуляции происходит гиперполяризация юкстагломерулярных клеток, приводящая к оттоку кальция и повышению секреции ренина. Хотя гипотеза, связывающая изменения секреции ренина с транспортом кальция в юкстагломерулярные клетки, и привлекательна, ее трудно проверить ввиду методических сложностей определения уровня внутриклеточного кальция и оценки его транспорта в соответствующие клетки.
Верапамил и D-600 (метоксиверапамил) блокируют зависимые от электрического заряда кальциевые каналы (медленные каналы), и острое введение этих веществ препятствует тормозящему действию калиевой деполяризации на секрецию ренина. Эти вещества, однако, не препятствуют снижению секреции ренина, вызываемому антидиуретическим гормоном или ангиотензином II, хотя и тот и другой проявляют свое действие только в среде, содержащей кальций. Такие данные указывают на существование как зависимых, так и независимых от заряда путей проникновения кальция в юкстагломерулярные клетки, причем кальций, поступивший любым из этих путей, обусловливает торможение секреции ренина.
Хотя непосредственное действие кальция на юкстагломерулярные клетки заключается в ослаблении секреции ренина, ряд системных реакций, возникающих при введении кальция, теоретически мог бы сопровождаться стимуляцией этого процесса. К таким реакциям относятся: 1) сужение почечных сосудов; 2) торможение поглощения хлорида в петле Генле; 3) повышенное выделение катехоламинов из мозгового слоя надпочечников и окончаний почечных нервов. Следовательно, реакции ренина in vivo на кальций или фармакологические вещества, влияющие на его транспорт, могут зависеть от выраженности системны эффектов этого иона, которые должны были бы маскировать его непосредственное тормозящее действие на юкстагломерулярные клетки. Отмечалось, кроме того, что влияние кальция на секрецию ренина может зависеть от анионов, поступающих вместе с этим катионом. Хлорид кальция тормозит секрецию ренина в большей степени, чем глюконат кальция. Не исключено, что в дополнение к прямому ингибиторному влиянию на юкстагломерулярный аппарат экспериментальные воздействия, увеличивающие поступление хлорида к плотному пятну, еще больше подавляют секрецию ренина.
Секреция ренина зависит и от многих других веществ. Ангиотензин II угнетает этот процесс за счет непосредственного влияния на юкстагломерулярный аппарат. Аналогичное действие оказывает и внутривенная инфузия соматостатина, а также инфузия АДГ в почечную артерию.
РЕАКЦИЯ МЕЖДУ РЕНИНОМ И ЕГО СУБСТРАТОМ
Молекулярная масса содержащегося в крови активного ренина - 42000 дальтон. Метаболизм ренина происходит в основном в печени, и период полужизни активного ренина в крови у человека составляет примерно 10-20 мин, хотя некоторые авторы считают, что он достигает 165 мин. При ряде состояний (например, нефротический синдром или алкогольное поражение печени) повышение АРП может определяться изменением печеночного метаболизма ренина, но при реноваскулярной гипертензии это не играет существенной роли.
В плазме крови, почке, головном мозге и подчелюстных железах идентифицированы различные формы ренина. Его ферментативная активность возрастает как при подкислении плазмы, так и при длительном ее хранении при -4°С. Активируемый кислотой ренин присутствует и в плазме людей, лишенных почек. Кислотную активацию считают следствием превращения ренина, обладающего более высокой мол. массой, в меньший по размерам, но более активный фермент, хотя подкисление может повышать активность ренина и без уменьшения его мол. массы. Трипсин, пепсин, калликреин мочи, гландулярный калликреин, фактор Хагемана, плазмин, катепсин D, фактор роста нервов (аргининовая эфиропептидаза) и яд гремучей змеи (фермент, активирующий сериновые протеиназы) также увеличивают активность ренина плазмы. Некоторые фармакологически нейтральные ингибиторы протеаз блокируют стимулирующее действие замораживания и (частично) кислоты на активность ренина. В самой плазме также присутствуют ингибиторы протеиназ, ограничивающие влияние протеолитических ферментов на ренин. Отсюда следует, что крио- и кислотная активация могут сводиться к уменьшению концентрации ингибиторов нейтральной сериновой протеазы, обычно присутствующей в плазме, а после восстановления ее щелочного pH может высвободиться протеаза (например, фактор Хагемана, калликреин), превращающая неактивный ренин в активный. Фактор Хагемана в отсутствие ингибитора (после действия кислоты) способен активировать проренин опосредованно через стимуляцию превращения прекалликреина в калликреин, который в свою очередь превращает проренин в активный ренин. Подкисление может активировать и кислую протеазу, превращающую неактивный ренин в активный.
Ферментативная активность высокоочищенного ренина свиньи и человека не возрастает после добавления кислоты. Ингибиторы ренина обнаружены также в плазме и почечных экстрактах, и некоторые авторы считают, что активация ренина при подкислении или воздействии холода обусловливается (по крайней мере частично) денатурацией этих ингибиторов. Считается также, что высокомолекулярный неактивный ренин обратимо связан с другим белком, причем в кислой среде эта связь распадается.
Несмотря на тщательное изучение неактивного ренина in vitro, его физиологическое значение in vivo остается неизвестным. Имеется немного данных о возможной активации ренина in vivo и ее интенсивности. Концентрация проренина в плазме варьирует, у здоровых лиц на его долю может приходиться более 90-95% общего содержания ренина в плазме. Как правило, как у лиц с нормальным артериальным давлением, так и при гипертензии или изменении натриевого баланса между концентрациями проренина и активного ренина наблюдается корреляция. У больных диабетом эта связь может нарушаться. В плазме и почках у больных диабетом и у животных с экспериментальным диабетом отмечаются относительно высокие концентрации неактивного ренина (или проренина) и низкие концентрации активного ренина. В плазме больных с недостаточностью факторов свертывания крови (XII, VII, V и особенно X) также присутствуют небольшие количества активного ренина, что позволяет предполагать нарушения превращения неактивного ренина в активный.
Находясь в крови, активный ренин расщепляет лейцин-лейциновую связь в молекуле своего субстрата α 2 -глобулина, синтезируемого в печени, и превращает его в декапептид ангиотензин I. Км этой реакции составляет примерно 1200 нг/мл, и при концентрации субстрата около 800-1800 нг/мл (у здоровых людей) скорость продукции ангиотензина зависит как от уровня субстрата, так и от концентрации фермента. На основании определений ферментативной активности ренина некоторые исследователи считают, что в плазме присутствуют ингибиторы ренина, причем отдельные ингибирующие ренин соединения идентифицированы (например, фосфолипиды, нейтральные липиды и ненасыщенные жирные кислоты, синтетические полиненасыщенные аналоги липофосфатидилэтаноламина и синтетические аналоги природного субстрата ренина). В плазме больных с гипертензией или почечной недостаточностью обнаружена повышенная ферментативная активность ренина; предполагают, что это связано с дефицитом ингибиторов ренина, в норме присутствующих в крови. Сообщалось и о присутствии активирующего ренин фактора в плазме больных с гипертензией. Появление фармакологических средств, угнетающих активность ренин-ангиотензиновой системы, повысило интерес к синтезу ингибиторов ренина.
Молекулярная масса субстрата ренина у человека составляет 66 000-110 000 дальтон. Его концентрация в плазме возрастает при введении глюкокортикоидов, эстрогенов, ангиотензина II, при двусторонней нефрэктомии и гипоксии. У больных с заболеваниями печени и надпочечниковой недостаточностью концентрации субстрата в плазме снижены. В плазме могут присутствовать различные субстраты ренина, обладающие разным сродством к ферменту. Введение эстрогенов, например, может стимулировать продукцию высокомолекулярного субстрата с повышенным сродством к ренину. Однако относительно физиологического значения сдвигов в концентрации субстрата ренина известно мало. Хотя эстрогены и стимулируют синтез субстрата, все же нет убедительных доказательств роли этого процесса в генезе вызываемой эстрогенами гипертензии.
МЕТАБОЛИЗМ АНГИОТЕНЗИНА
Ангиотензйнпревращающий фермент отщепляет гистидиллейцин от СООН-концевого участка молекулы ангиотензина I, превращая его в октапептид ангиотензин II. Активность превращающего фермента зависит от присутствия хлорида и двухвалентных катионов. Примерно 20-40% этого фермента поступает из легких за один пассаж крови через них. Превращающий фермент найден также в плазме и эндотелии сосудов другой локализации, включая почки. Очищенный фермент из легких человека имеет мол. массу приблизительно 200 000 дальтон. При дефиците натрия, гипоксии, а также у больных с хроническими обструктивными поражениями легких активность превращающего фермента может падать. У больных с саркоидозом уровень этого фермента возрастает. Однако он широко распространен в крови и тканях и обладает очень высокой способностью превращать ангиотензин I в ангиотензин II. Кроме того, считается, что стадия превращения не ограничивает скорость продукции ангиотензина II. Поэтому изменение активности превращающего фермента не должно иметь физиологического значения. Ангиотензинпревращающий фермент одновременно инактивирует сосудорасширяющее вещество брадикинин. Таким образом, один и тот же фермент способствует образованию прессорного вещества ангиотензина II и инактивирует депрессорные кинины.
Ангиотензин II элиминируется из крови путем ферментативного гидролиза. Ангиотензиназы (пептидазы, или протеолитические ферменты) присутствуют как в плазме, так и в тканях. Первым продуктом действия аминопептидазы на ангиотензин II является ангиотензин III (дез-асп-ангиотензин II) - СООН-концевой гектапептид ангиотензина И, обладающий значительной биологической активностью. Аминопептидазы превращают также ангиотензин I в нонапептид дез-асп-ангиотензин I; однако прессорная и стероидогенная активности этого вещества зависят от его превращения в ангиотензин III. Подобно превращающему ферменту, ангиотензиназы столь широко распространены в организме, что изменение их активности не должно сказываться видимым образом на общей активности системы ренин - ангиотензин - альдостерон.
ФИЗИОЛОГИЧЕСКИЕ ЭФФЕКТЫ АНГИОТЕНЗИНА
Физиологические эффекты самого ренина неизвестны. Все они связаны с образованием ангиотензина. Физиологические реакции на ангиотензин могут определяться как чувствительностью его органов-мишеней, так и его концентрацией в плазме, причем вариабельность реакций относят на счет изменений числа и (или) сродства ангиотензиновых рецепторов. Надпочечниковые и сосудистые рецепторы ангиотензина неодинаковы. Рецепторы ангиотензина найдены также в изолированных почечных клубочках, причем реактивность клубочковых рецепторов отличается от таковой рецепторов почечных сосудов.
Как ангиотензин II, так и ангиотензин III стимулируют биосинтез альдостерона в клубочковой зоне коркового слоя надпочечников, причем по своему стероидогенному эффекту ангиотензин III, по крайней мере, не уступает ангиотензину II. С другой стороны, прессорная активность ангиотензина III составляет лишь 30-50% таковой ангиотензина II. Последний является сильным вазоконстриктором, и его инфузия приводит к повышению артериального давления как за счет непосредственного влияния на гладкие мышцы сосудов, так и вследствие опосредованного влияния через ЦНС и периферическую симпатическую нервную систему. Ангиотензин II в тех дозах, которые при системной инфузии не изменяют артериального давления, при инфузии в позвоночную артерию приводит к его повышению. Чувствительными к ангиотензину являются area postrema и, вероятно, область, располагающаяся в стволе мозга несколько выше. Ангиотензин II стимулирует и высвобождение катехоламинов из мозгового слоя надпочечников и окончаний симпатических нервов. У экспериментальных животных хроническая системная внутриартериальная инфузия субпрессорных количеств ангиотензина II приводит к повышению артериального давления и задержке натрия независимо от изменений секреции альдостерона. Отсюда следует, что в механизме гипертензивного эффекта ангиотензина может играть роль и его прямое влияние на почки, сопровождающееся задержкой натрия. При инфузии в больших дозах ангиотензин оказывает натрийурическое действие.
Активность ренин-ангиотензиновой системы может быть нарушена во многих звеньях, и исследования с применением фармакологических ингибиторов позволили получить данные, указывающие на роль этой системы в регуляции кровообращения в норме и при ряде заболеваний, сопровождающихся гипертензией. Антагонисты β-адренорецепторов тормозят секрецию ренина. Из яда змеи Bothrops jararca и других змей экстрагированы пептиды, ингибирующие превращение ангиотензина I в ангиотензин II. Некоторые пептиды, присутствующие в змеином яде, были синтезированы. К ним относится, в частности, SQ20881 (тепротид). Получено также активное при пероральном применении вещество SQ14225 (каптоприл), являющееся ингибитором превращающего фермента. Синтезированы и аналоги ангиотензина II, конкурирующие с ним за связывание периферическими рецепторами. Наиболее широко применяемым антагонистом ангиотензина II такого рода является capкозин-1,валин-5,аланин-8-ангиотензин (саралазин).
Трудность интерпретации результатов, получаемых при использовании этих фармакологических средств, связана с тем, что гемодинамические реакции, возникающие после их введения, могут и не быть специфическим следствием угнетения ренин-агиотензиновой системы. Гипотензивная реакция на β-адренергические антагонисты связана не только с торможением секреции ренина, но и с их влиянием на центральную нервную систему, а также с уменьшением минутного объема сердца, Кининаза II - фермент, который разрушает обладающий сосудорасширяющим действием брадикинин, идентична ангиотензин I-превращающему ферменту, поэтому антигипертензивный эффект ингибиторов последнего может обусловливаться и накоплением брадикинина с усилением его влияния. В условиях повышения концентрации ангиотензина II в крови сарализин действует как его антагонист, однако сам по себе саралазин является слабым агонистом ангиотензина. Вследствие этого реакция артериального давления на инфузию саралазина может и не давать полного представления о значении ренин-ангиотензиновой системы в поддержании гипертензии.
Тем не менее применение такого рода средств позволило выяснить роль ангиотензина в регуляции артериального давления и функции почек в норме. У людей без гипертензии или у экспериментальных животных, потребляющих с пищей нормальное количество натрия, эти вещества практически не влияют на артериальное давление (независимо от положения тела). На фоне же дефицита натрия они снижают давление в умеренной степени, причем вертикальная поза потенциирует гипотензивную реакцию. Это свидетельствует о роли ангиотензина в поддержании артериального давления в ортостазе при дефиците натрия.
Подобно давлению в отсутствие гипертензии, у человека и животных, получающих диету с высоким содержанием натрия, сосуды почек также относительно рефрактерны к фармакологической блокаде.отдельных звеньев ренин-ангиотензиновой системы. Больше того, в отсутствие гиперренинемии са- ралазин может даже повышать сосудистое сопротивление в почках, что обусловлено, по-видимому, его агонистическим эффектом или активацией симпатической нервной системы. Однако в условиях ограничения натрия как саралазин, так и ингибиторы превращающего фермента вызывают зависимое от дозы увеличение почечного кровотока. Прирост последнего в ответ на Угнетение превращающего фермента с помощью SQ20881 при гипертензии может быть более выраженным, чем при нормальном артериальном давлении.
В механизме обратной связи между клубочковыми и канальцевыми процессами в почке важная роль принадлежит транспорту хлорида на уровне плотного пятна. Это было установлено в исследованиях с перфузией одиночного нефрона, в которых повышенное поступление растворов (в частности, хлорида) в область плотного пятна вызывало снижение СКФ в нефроне, уменьшая объем фильтруемой фракции и ее поступление в соответствующую область канальца и тем самым замыкая петлю обратной связи. Относительно роли ренина в этом процессе существуют противоречия. Данные о торможении хлоридом секреции ренина, а также результаты опытов с микропункцией, показавшие, что хлорид играет основную роль в механизме клубочково-канальцевой обратной связи, свидетельствуют о возможной связи этих явлений.
Thurau и соавт. придерживаются гипотезы, согласно которой ренин действует как внутрипочечный гормон-регулятор СКФ. Авторы считают, что повышенный уровень хлорида натрия в области плотного пятна «активирует» ренин, присутствующий в юкстагломерудярном аппарате, приводя к внутрипочечному образованию ангиотензина II с последующей констрикцией афферентных артериол. Однако, как показано другими исследователями, эффект хлорида натрия в области плотного пятна заключается в торможении, а не в стимуляции секреции ренина. Если это так и если ренин-ангиотензиновая система действительно участвует в регуляции СКФ, замыкая, петлю обратной связи, то основное влияние ангиотензина II должно быть направленным на эфферентные, а не афферентные артериолы. Недавние исследования подтверждают такую возможность. Таким образом, предполагаемая последовательность событий может иметь следующий вид: повышение; содержания хлорида натрия в области плотного пятна обусловливает снижение продукции ренина и соответственно уровня, внутрипочечного ангиотензина II, в результате чего расширяются эфферентные артериолы почек и уменьшается СКФ.
Ряд наблюдений свидетельствует о том, что ауторегуляция, вообще осуществляется независимо от тока жидкости в области плотного пятна и ренин-ангиотензиновой системы.
ОПРЕДЕЛЕНИЕ РЕНИНА
Активность ренина плазмы определяют по скорости образования ангиотензина при инкубации in vitro. Оптимум pH для ренина человека 5,5. Инкубацию плазмы можно проводить в кислой среде для повышения чувствительности определений или при pH 7,4, что более физиологично. В большинстве лабораторий образуемый ангиотензин II в настоящее- время определяют радиоиммунологическим, а не биологическим методом. Для подавления активности ангиотензиназ и превращающего фермента в инкубационную среду in vitro добавляют соответствующие ингибиторы. Поскольку скорость. образования ангиотензина зависит не только от концентрации фермента, но и от уровня субстрата ренина, к плазме до инкубации можно добавить избыток экзогенного субстрата, чтобы создать условия кинетики нулевого порядка в отношении его концентрации. При таких определениях часто говорят о «концентрации» ренина. Раньше определения нередко начинали с подкисления для денатурации эндогенного субстрата, а затем добавляли экзогенный субстрат. Однако, как теперь известно, кислая среда активирует неактивный ренин,- и в настоящее время добавление кислоты используют для получения данных о содержании в плазме общего ренина (активный плюс неактивный), а не о «концентрации» ренина. Содержание неактивного ренина рассчитывают по разности общего и активного ренина. Чтобы избежать влияния различий в концентрации эндогенного субстрата, скорость образования ангиотензина в плазме можно определять также в отсутствие и присутствии ряда известных концентраций стандарта ренина. Недавно проведенное кооперативное исследование показало, что, несмотря на неодинаковость применяемых методов, получаемые в разных лабораториях показатели высокого, нормального и низкого уровней ренина согласуются между собой.
Хотя в некоторых лабораториях получены высокоочищенные препараты почечного ренина и антитела к нему, попытки непосредственного радиоиммунологического определения уровня ренина в крови остаются пока не слишком успешными. В норме концентрация ренина в крови крайне низка и не достигает пределов чувствительности таких методов. Кроме того, с помощью радиоиммунологических методов, возможно, не удастся отделить активный ренин от неактивного. Тем не менее создание метода непосредственного определения ренина в крови (а не косвенного его определения по скорости образования ангиотензина) могло бы во многом способствовать изучению секреции ренина и реакции между этим ферментом и его субстратом.
Разработаны методы непосредственных радиоиммунологических определений концентраций ангиотензина I и ангиотензина II в плазме. Хотя недавно был предложен аналогичный метод и для субстрата ренина, в большинстве лабораторий его продолжают определять в ангиотензиновых эквивалентах, т. е. концентрациях ангиотензина, образующегося после истощающей инкубации плазмы с экзогенным ренином. Активность превращающего фермента ранее определяли по фрагментам ангиотензина I. В настоящее же время большинство методов основано на регистрации способности превращающего фермента расщеплять меньшие по размеру синтетические субстраты; можно определять как количество дипептида, отделяющегося от трипептидного субстрата, так и защищенную N-концевую аминокислоту, образующуюся при гидролизе молекулы субстрата.
На ренин плазмы влияют потребление соли, положение тела, физическая нагрузка, менструальный цикл и практически все антигипертензивные средства. Следовательно, чтобы соответствующие определения дали полезную клиническую информацию, их нужно проводить в стандартных контролируемых условиях. Часто используемым подходом является сопоставление результатов определения АРП с суточной экскрецией натрия с мочой, особенно в условиях ограниченного потребления натрия. При таких обследованиях установлено, что примерно 20-25% больных с повышенным артериальным давлением имеют низкую АРП по отношению к экскреции натрия, а у 10-15% таких больных АРП повышена по сравнению с таковой у лиц с нормальным АД. У больных с гипертензией определяли и реакцию ренина на острые стимулы, такие как введение фуросемида; в целом отмечено хорошее совпадение результатов при различных способах классификации гипертензии по состоянию ренин-ангиотензиновой системы. Со временем больные могут переходить из одной группы в другую. Поскольку имеется тенденция к снижению АРП с возрастом и поскольку содержание ренина в плазме у представителей негроидной расы ниже, чем у белых, классификация больных с гипертензией по уровню ренина должна учитывать соответствующие показатели у здоровых лиц в зависимости от возраста, пола и расы.
РЕНИН И ГИПЕРТЕНЗИЯ
Классификация больных с гипертензией по уровню ренина представляет большой интерес. В принципе на основании этого показателя можно судить о механизмах гипертензии, уточнить диагноз и выбрать рациональные подходы к терапии. Первоначальное мнение о меньшей частоте сердечно-сосудистых осложнений при низкорениновой гипертонической болезни недостаточно подтверждено.
Механизмы высокорениновой и низкорениновой гипертензии
Больные с высокорениновой гипертонией более чувствительны к гипотензивным эффектам фармакологической блокады ренин-ангиотензиновой системы, чем больные с норморенино- вой гипертонией, что свидетельствует о роли этой системы в поддержании повышенного артериального давления у больных первой группы. И наоборот, больные с низкорениновой гипертонией относительно резистентны к фармакологической блокаде ренин-ангиотензиновой системы, но обладают повышенной чувствительностью к гипотензивным эффектам диуретиков, включая как антагонисты минералокортикоидов, так и препараты тиазидов. Иными словами, больные с низким уровнем ренина реагируют так, как если бы у них был увеличен объем жидкости в организме, хотя определения объемов плазмы и внеклеточной жидкости не всегда обнаруживают их повышение. Активными сторонниками объемно-вазоконстрикторной гипотезы повышения АД у больных с гипертонической болезнью являются Laragh и соавт. Согласно этой привлекательной гипотезе, как нормальное артериальное давление, так и большинство видов гипертензии поддерживаются преимущественно зависимым от ангиотензина II вазоконстрикторным механизмом, зависимым от натрия или объема механизмом и взаимодействием эффектов объема и ангиотензина. Та форма гипертензии, при которой терапевтическим действием обладают средства, блокирующие продукцию ренина или ангиотензина, обозначается как вазоконстрикторная, тогда как форму, чувствительную к диуретикам, называют объемной. Повышение артериального давления может обусловливаться промежуточными состояниями, т. е. той или иной степенью вазоконстрикции и увеличения объема.
Высокорениновая гипертензия может быть связана с поражением крупных или мелких почечных сосудов. Имеются убедительные доказательства роли усиления секреции ренина ишемической почкой в механизме реноваскулярной гипертензии. Хотя наиболее четкое повышение уровня ренина отмечается в острых стадиях гипертензии, однако, исходя из результатов исследования с фармакологической блокадой ренин- ангиотензиновой системы, можно считать, что ее активация играет не меньшую роль и в поддержании хронически повышенного артериального давления при клинической и экспериментальной реноваскулярной гипертензии. У крыс ремиссию гипертензии, вызываемую удалением ишемической почки, можно предотвратить инфузией ренина с такой скоростью, которая создает АРП, близкую к имевшейся до нефрэктомии. У крыс с гипертензией типа 1С2П возрастает и чувствительность к прессорным влияниям ренина и ангиотензина. При экспериментальной гипертензии типа 1С1П (удаление контралатеральной почки) повышение артериального давления на фоне низкой АРП связано, по-видимому, с потреблением натрия. В этом случае блокада ренин-ангиотензиновой системы в условиях высокого потребления натрия практически не влияет на артериальное давление, хотя при ограничении натрия она может снижать АД. У больных с высокорениновой гипертензией без явных признаков поражения почечных сосудов (судя по результатам артериографии) Hollenberg и соавт. с помощью ксеноновой методики обнаружили ишемию коркового слоя почек. Считается также, что у больных с высокорениновой гипертензией одновременно имеет место повышение активности симпатической нервной системы и что высокий уровень ренина служит маркером нейрогенного генеза возрастания артериального давления. С этой точкой зрения согласуется повышенная чувствительность больных с высокорениновой гипертензией к гипотензивному действию β-адренергической блокады.
Для объяснения сниженной АРП при низкорениновой гипертензии предложены различные схемы, и это заболевание, вероятно, не является отдельной нозологической формой. У небольшого процента больных с низким уровнем ренина подвышена секреция альдостерона и наблюдается первичный альдостеронизм. У большинства же больных этой группы скорость продукции альдостерона нормальна или снижена; за некоторыми исключениями, отсутствуют убедительные данные, которые свидетельствовали бы о том, что повышение артериального давления в этих случаях обусловлено альдостероном или каким-то другим надпочечниковым минералокортикоидом. Однако описано Несколько случаев гипертензии у детей с гипокалиемией и низким уровнем ренина, при которых секреция какого-то пока не идентифицированного минералокортикоида действительно увеличена. Помимо возрастания объема жидкости, предполагаются и другие механизмы снижения АРП у больных с низкорениновой гипертензией. К ним относятся автономная нейропатия, увеличение концентрации ингибитора ренина в крови и нарушение продукции ренина вследствие нефросклероза. В нескольких популяционных исследованиях была выявлена обратная корреляция между артериальным давлением и АРП; как недавно показано, у молодых лиц с относительно повышенным артериальным давлением, сохраняющимся более 6 лет, физическая нагрузка слабее повышает АРП, чем у лиц контрольной группы с меньшим АД. Такие данные позволяют предполагать, что снижение уровня ренина является адекватной физиологической реакцией на повышение артериального давления и что у больных с «норморениновой» гипертонией эта реакция оказывается недостаточной, т. е. уровень ренина остается несоответственно высоким.
У многих больных с гипертонической болезнью изменены реакции ренина и альдостерона, хотя корреляция таких изменений с повышением артериального давления не установлена. Больные с низкомолекулярной гипертонической болезнью реагируют на ангиотензин II большим приростом давления и секреции альдостерона, чем лица контрольной группы. Повышенные надпочечниковая и прессорная реакции наблюдались также у больных с норморениновой гипертонической болезнью, получавших диету с нормальным содержанием натрия, что указывает на увеличение сродства сосудистых и надпочечниковых (в клубочковой зоне) рецепторов к ангиотензину II. Подавление секреции ренйна и альдостерона под влиянием нагрузки хлоридом натрия у больных с гипертонической болезнью выражено слабее. У них ослаблено также действие ингибиторов превращающего фермента на секрецию ренина.
У больных с первичным альдостеронизмом секреция альдостерона не зависит от ренин-ангиотензиновой системы, а натрийзадерживающий эффект минералокортикоидов обусловливает уменьшение секреции ренина. У таких больных низкий уровень ренина оказывается относительно нечувствительным к стимуляции, а высокий уровень альдостерона не снижается под влиянием солевой нагрузки. При вторичном альдостеронизме усиленная секреция альдостерона обусловлена увеличенной продукцией ренина и, следовательно, ангиотензина. Таким образом, в отличие от больных с первичным альдостеронизмом при вторичном альдостеронизме АРП повышена. Вторичный альдостеронизм не всегда сопровождается повышением артериального давления, например при застойной сердечной недостаточности, асците или синдроме Бартера.
Для диагностики гипертензии обычно не требуется определять АРП. Поскольку у 20-25% больных с гипертонической болезнью АРП снижена, такие определения дают слишком неспецифические результаты, чтобы служить полезным диагностическим тестом при рутинном скрининге на первичный альдостеронизм. Более надежным показателем при минералокортикоидной гипертензии может быть уровень калия в сыворотке; обнаружение у лиц с повышенным артериальным давлением неспровоцированной гипокалиемии (не связанной с приемом диуретиков) позволяет с большой вероятностью заподозрить первичный альдостеронизм. У больных с реноваскулярной гипертензией часто наблюдается также повышение АРП, но можно воспользоваться и другими, более чувствительными и специфическими диагностическими тестами (например, быстрой серией внутривенных пиелограмм, почечной артериографией), если их проведение оправдывается клинической ситуацией.
У больных с гипертензией при рентгенологически установленном стенозе почечной артерии определение АРП в крови почечной вены может оказаться полезным для решения вопроса о функциональной значимости окклюзивных изменений в сосуде. Чувствительность этого показателя возрастает, если определения АРП в крови почечной вены производить в ортостазе, на фоне вазодилатации или ограничения натрия. Если АРП в венозном оттоке от ишемической почки более чем в 1,5 раза превышает таковую в венозной крови контралатеральной почки, то это служит достаточно надежной гарантией того, что хирургическое восстановление васкуляризации органа у лиц с нормальной почечной функцией приведет к снижению артериального давления. Вероятность успешного хирургического лечения гипертензии возрастает, если отношение АРП в венозном оттоке от неишемической (контрлатеральной) почки и в крови нижней полой вены под устьем почечных вен составляет 1,0. Это свидетельствует о том, что продукция ренина контралатеральндй почкой тормозится ангиотензином, образующимся под влиянием повышенной секреции ренина ишемической почкой. У больных с односторонним поражением почечной паренхимы в отсутствие реноваскулярных нарушений отношение между содержанием ренина в крови обеих почечных вен также может служить прогностическим признаком гипотензивного эффекта односторонней нефрэктомии. Однако опыт в этом отношении не столь велик, как в отношении больных с реноваскулярной гипертензией, а доказательства прогностического значения результатов определения ренина в почечных венах в таких случаях менее убедительны.
Еще одним примером высокорениновой гипертензии является злокачественная гипертония. Этот синдром встречается обычно при выраженном вторичном альдостеронизме, причем ряд исследователей считают повышенную секрецию ренина причиной злокачественной гипертонии. У крыс с гипертензией типа 1С2П начало злокачественной гипертонии совпадает с увеличением натрийуреза и секреции ренина; в ответ на прием соленой воды или инфузию антисыворотки к ангиотензину II артериальное давление снижается и признаки злокачественной гипертонии ослабляются. На основании таких наблюдений Mohring; пришел к заключению, что при критическом возрастании артериального давления потеря натрия активирует ренин-ангиотензиновую систему и это в свою очередь способствует переходу гипертонии в злокачественную фазу. Однако на другой экспериментальной модели злокачественной гипертонии, вызываемой у крыс перевязкой аорты над местом отхождения левой почечной артерии, Rojo-Ortega и соавт. недавно показали, что введение хлорида натрия с частичным подавлением секреции ренина не только не оказывает благоприятного действия, но, напротив, ухудшает течение гипертензии и состояние артерий. С другой стороны, возможно, что выраженная гипертензия в сочетании с некротизирующим васкулитом приводит к ишемии почки и вторично стимулирует секрецию ренина. Каким бы ни был начальный процесс при злокачественной гипертонии, в конце концов создается порочный круг: резкая гипертензия - ишемия почек - стимуляция секреции ренина - образование ангиотензина II - резкая гипертензия. Согласно этой схеме, короткая петля обратной связи, за счет которой ангиотензин II непосредственно тормозит секрецию ренина, в данном случае не функционирует или ее эффект не проявляется вследствие большей силы стимула секреции ренина. Для разрыва этого порочного круга возможен двоякий терапевтический подход: 1) подавление активности ренин-ангиотензиновой системы или 2) применение мощных антигипертензивных средств, первично действующих вне этой системы.
Повышение уровня ренина может служить причиной гипертензии у относительно небольшого процента больных, находящихся в терминальной стадии почечной недостаточности. У подавляющего большинства таких больных величина артериального давления определяется главным образом состоянием натриевого баланса, однако примерно у 10% из них не удается добиться достаточного снижения АД с помощью диализа и изменения содержания натрия в диете. Гипертензия обйчно достигает тяжелой степени, а АРП заметно повышена. Интенсивный диализ может привести к дальнейшему повышению давления или к транзиторной гипотензии, но вскоре тяжелая гипертензия восстанавливается. Повышенное артериальное давление у этих больных снижается в условиях блокады действия ангиотензина саралазином, причем возросший уровень ренина в плазме и гипотензивная реакция на саралазин являются, по-видимому, признаками, указывающими на необходимость двусторонней нефрэктомии. В других случаях снижения артериального давления удается добиться с помощью каптоприла или высоких доз пропранолола. Поэтому вопрос о необходимости двусторонней нефрэктомии для лечения высокорениновой гипертензии следует ставить только в отношении больных с терминальной стадией необратимого почечного заболевания. У больных с менее выраженной почечной недостаточностью гипертензия поддается лечению ингибиторами превращающего фермента даже в отсутствие повышения АРП; это свидетельствует о том, что и нормальный уровень ренина может оказаться несоответствующим степени задержки натрия. С таким предположением согласуются данные о чрезмерно высоких концентрациях ренина и ангиотензина II по отношению к уровню обменивающегося натрия в организме больных с уремией.
В 1967 г. Robertson описал больного, у которого гипертензия исчезла после удаления доброкачественной геман- гиоперицитрмы коркового вещества почки, содержащей большое количество ренина. Впоследствии сообщалось еще о нескольких больных с ренинпродуцирующими опухолями; у всех них наблюдались выраженный вторичный альдостеронизм, гипокалиемия и повышенное содержание ренина в крови, оттекающей от пораженной почки, по сравнению с контралатеральной на фоне отсутствия изменений почечных сосудов. Почечная опухоль Вильмса также может продуцировать ренин; после удаления опухоли артериальное давление обычно нормализуется.
На основании данных о снижении артериального давления при фармакологическом подавлении активности ренин-ангиотензиновой системы роль ренина в возникновении гипертензии усматривают и в случаях обструктивной уропатии, коарктации аорты и болезни Кушинга. При болезни Кушинга повыщение АРП связывают с возрастанием уровня субстрата ренина под влиянием глюкокортикоидов. Реактивная гиперренинемия в ответ на ограничение натрия и (или) прием диуретиков может ослаблять антигипертензивное действие этих терапевтических мероприятий у больных с гипертензией.
РЕНИН И ОСТРАЯ ПОЧЕЧНАЯ НЕДОСТАТОЧНОСТЬ
Уровни ренина и ангиотензина в плазме при острой почечной недостаточности у человека часто повышаются, а вскоре после ликвидации такой недостаточности нормализуются. Целый ряд данных свидетельствует о возможном участии ренин-ангиотензиновой системы в патогенезе острой почечной недостаточности, вызываемой в эксперименте глицерином и хлоридом ртути. Мероприятия, приводящие к снижению как АРП, так и содержания ренина в самих почках (хронические нагрузки хлоридом натрия или калия), предотвращают развитие почечной недостаточности под действием этих веществ. Было показано, что снижение (иммунизация ренином) или острое подавление (острая нагрузка хлоридом натрия) только АРП без одновременного уменьшения содержания ренина в самих почках не оказывает защитного действия. Таким образом, если функциональные изменения, характерные для почечной недостаточности, вызываемой глицерином или хлористой ртутью, и связаны с ренин-ангиотензиновой системой, то, по-видимому, только с внутрипочечным (а не содержащимся в крови) ренином.
При вызываемой глицерином острой почечной недостаточности, сопровождающейся миоглобинурией, саралазин и SQ20881 повышают почечный кровоток, но не скорость клубочковой фильтрации. Подобно этому, несмотря на увеличение почечного кровотока при инфузии солевого раствора через 48 ч после введения хлористой ртути, скорость клубочковой фильтрации не восстанавливается. Следовательно, начальное нарушение процесса фильтрации оказывается необратимым.
Хроническая нагрузка бикарбонатом натрия не снижает ни АРП, ни внутрипочечного содержания ренина; в отличие от хлорида натрия бикарбонат натрия обладает сравнительно слабым защитным действием при острой почечной недостаточности, вызываемой хлористой ртутью, несмотря на то что нагрузка обеими натриевыми солями обусловливает у животных сходные реакции: положительный баланс натрия, увеличение объема плазмы и экскрецию растворенных веществ. Нагрузка хлоридом (но не бикарбонатом) натрия снижает внутрипочечное содержание ренина и изменяет течение указанных нефротоксических форм экспериментальной почечной недостаточности, что подчеркивает значение подавления продукции ренина, а не натриевой нагрузки как таковой в защитном эффекте. В очевидном противоречии с этими результатами Thiel и соавт. нашли, что у крыс, у которых после введения хлористой ртути сохраняется высокая скорость тока мочи, также не развивается почечная недостаточность независимо от изменений уровня ренина в корковом веществе почек или плазме.
Считается, что роль внутрипочечного ренина в патогенезе острой почечной недостаточности заключается в изменении канальцево-клубочкового баланса. При различных видах экспериментальной острой почечной недостаточности уровень ренина в одиночном нефроне возрастает, вероятно, вследствие нарушения транспорта хлорида натрия на уровне плотного пятна. С этим предположением согласуется снижение СКФ под влиянием активации ренина в одиночном нефроне.
В отличие от своего эффекта при нефротоксических формах острой почечной недостаточности хроническая нагрузка солью не защищает животных от острой почечной недостаточности, вызываемой норадреналином. Если пусковым моментом в патогенезе нарушения фильтрации является сужение афферентной артериолы, то можно понять сходство эффектов норадреналина и ангиотензина, а также тот факт, что каждое из этих вазоактивных веществ способно инициировать каскад реакций, приводящих к почечной недостаточности.
СИНДРОМ БАРТЕРА

Люди с синдромом Бартера
Синдром Бартера является еще одним примером вторичного альдостеронизма без гипертензии. Этот синдром характеризуется гипокалиемическим алкалозом, потерей калия через почки, гиперплазией юкстагломерулярного аппарата, нечувствительностью сосудов к вводимому ангиотензину, а также повышением АРП и секреции альдостерона в отсутствие гипертензий, отеков или асцита. Вначале считали, что выраженный вторичный альдостеронизм связан либо с потерей натрия через почки, либо с нечувствительностью сосудов к ангиотензину II. Однако некоторые больные с этим синдромом сохраняют способность к адекватной задержке натрия в организме, а нечувствительность к ангиотензину у них может быть вторичной по отношению к повышенной его концентрации в крови. У больных с синдромом Бартера увеличена экскреция ПГЕ с мочой, а фармакологическая блокада биосинтеза простагландинов уменьшает потерю калия через почки и тяжесть вторичного альдостеронизма. У собак с пониженным содержанием калия в организме Galves и соавт. выявили многие необходимые биохимические нарушения, характерные для синдрома Бартера, в том числе повышение АРП, увеличение экскреции ПГЕ и нечувствительность сосудов к ангиотензину. Индометацин снижал как АРП, так и экскрецию ПГЕ с мочой и восстанавливал чувствительность к ангиотензину. У больных с синдромом Бартера наблюдается нарушение клиренса свободной воды, что указывает на измененный транспорт хлорида в восходящем колене петли Генле. Восстановление уровня калия в организме не приводит к ликвидации этого дефекта. В мышцах и эритроцитах больных с синдромом Бартера также отмечалось нарушение процессов транспорта, катализируемых Na, К-АТФазой. Это позволяет предполагать наличие у таких больных более генерализованного дефекта транспортной системы. Недавно полученные экспериментальные данные свидетельствуют о том, что транспорт хлорида в восходящем колене петли Генле тормозится простагландинами мозгового вещества почек; повышенная почечная продукция простагландинов могла бы принимать участие в механизме нарушения транспорта хлорида и у больных с синдромом Бартера. Однако после введения индометацина или ибупрофена, несмотря на торможение синтеза простагландинов в почках, сниженный клиренс свободной воды сохраняется.
Специфический дефект транспорта хлорида в восходящем колене петли Генле обусловливает стимуляцию секреции ренина и, следовательно, продукции альдостерона. Этот единственный дефект мог бы «запускать» целый каскад реакций, приводящих к развитию синдрома Бартера. Нарушение активного транспорта в восходящем колене могло не только стимулировать секрецию ренина, но и увеличивать поступление натрия и калия в дистальный каналец. Повышенное поступление натрия в дистальные отделы нефрона может, помимо альдостеронизма, служить непосредственной причиной потери калия с мочой. Дефицит калия через стимуляцию продукции ПГЕ мог бы усугублять нарушение транспорта хлорида в петле Генле. Поэтому угнетение синтеза ПГЕ должно приводить лишь к частичному ослаблению признаков синдрома. Если предполагаемый дефект реабсорбции натрия в проксимальном канальце действительно существует, то он мог бы также опосредовать ускорение обмена натрия на калий в более дистальных отделах нефрона.
ГИПОРЕНИНЕМИЧЕСКИЙ ГИПОАЛЬДОСТЕРОНИЗМ
Как известно, у больных с интерстициальным нефритом и у больных диабетом при наличии нефропатии наблюдается избирательный гипоальдостеронизм. У них на фоне гиперкалиемии, гиперхлоремии и метаболического ацидоза отмечаются ослабленные реакции ренина и альдостерона на провокационные стимулы и нормальная реакция кортизола на АКТГ. Гиперкалиемия резко отличает таких больных от больных с низкорениновой гипертензией, у которых содержание калия в крови остается нормальным. Гиперкалиемия поддается минералокортикоидной терапии.
Низкий уровень ренина у больных диабетом относят на счет автономной нейропатии, нефросклероза и нарушенного превращения неактивного ренина в активный. При диабете с гипоренинемическим гипоальдостеронизмом находят и признаки ферментативного дефекта в надпочечниках, приводящего к нарушению биосинтеза альдостерона. Недавно был описан также больной диабетом с высоким уровнем ренина, но слабой секрецией альдостерона вследствие нечувствительности надпочечников к ангиотензину II.
ЗАКЛЮЧЕНИЕ
Секреция ренина регулируется, по-видимому, рядом различных механизмов, и их взаимодействие остается неясным. Последовательность реакций, приводящих к продукции агиотензина II и альдостерона, оказалась более сложной, чем предполагалось ранее. В плазме присутствует неактивный ренин, или проренин, и, возможно, ингибиторы реакции между ренином и его субстратом. Потенциально все эти соединения могут сильно влиять на общую активность ренина. Предложенные фармакологические пробы с подавлением активности ренин-ангиотензиновой системы позволили получить убедительные доказательства значения ангиотензина II в патогенезе гипертензии, сопровождающей различные заболевания. Участие ренин-альдостероновой системы в механизмах повышения и снижения артериального давления остается областью интенсивных исследований, направленных на выяснение патогенеза гипертензии. Данные о роли ренина в регуляции СКФ противоречивы. Существование синдромов, характеризующихся избытком и недостаточностью ренина в отсутствие гипертензии, свидетельствует о важной роли ренин-альдостероновой системы в регуляции электролитного обмена.
Запись на прием к эндокринологу
Уважаемые пациенты, Мы предоставляем возможность записаться напрямую на прием к доктору, к которому вы хотите попасть на консультацию. Позвоните по номеру,указанному вверху сайта, вы получите ответы на все вопросы. Предварительно, рекомендуем Вам изучить раздел .
Как записаться на консультацию врача?
1) Позвонить по номеру 8-863-322-03-16 .
1.1) Или воспользуйтесь звонком с сайта:
Заказать звонок
Позвонить врачу
1.2) Или воспользуйтесь контактной формой.
Ренин-ангиотензин-альдостероновая система (РААС.)
В регуляции объема и давления крови участвует юкстагломерулярный аппарат (ЮГА). Образующийся в гранулах клеток ЮГА протеолитический фермент ренин катализирует превращение ангиотензиногена (одного из белков плазмы) в декапептид ангиотензин I, который не обладает прессорной активностью. Под действием ангиотензин-превращающего фермента (АПФ) он расщепляется (главным образом в легких, почках, головном мозге) до октапептида ангиотензина II, который действует как мощный вазоконстриктор, а также стимулирует выработку альдостерона корой надпочечников. Альдостерон усиливает реабсорбцию Nа+ в канальцах почек и стимулирует выработку антидиуретического гормона. В результате чего происходит задержка Nа+ и воды, что приводит к повышению АД. Кроме того, в плазме крови имеется ангиотензин III (гептапептид, не содержащий аспарагиновой кислоты), который также активно стимулирует высвобождение альдостерона, но обладает менее выраженным прессорным действием, чем ангиотензин II. Следует отметить, что чем больше образуется ангиотензина II, тем сильнее выражена вазоконстрикция и, следовательно, тем более выражено повышение АД.
Секреция ренина регулируется следующими механизмами, не являющимися взаимоисключающими:
- 1) барорецепторами почечных сосудов, которые, очевидно, реагируют на изменение напряжения стенки приносящих артериол,
- 2) рецепторами macula densa, которые, по-видимому, чувствительны к изменению скорости поступления или концентрации NaCl в дистальных канальцах,
- 3) отрицательной обратной связью между концентрацией в крови ангиотензина и секрецией ренина
- 4) симпатической нервной системой, стимулирующей секрецию ренина в результате активации в-адренорецепторов почечного нерва.
Система поддержания гомеостаза натрия. Она включает в себя скорость клубочковой фильтрации (СКФ) и факторы натрийуреза (выведения ионов натрия с мочой). При снижении ОЦК, снижается и СКФ, что приводит, в свою очередь, к повышению реабсорбции натрия в проксмальном отделе нефрона. К факторам натрийуреза относится группа пептидов со схожими свойствами и общим названием - натрийуретический пептид (или атриопептид), вырабатываемых миокардом предсердий в ответ на их расширение. Эффект атриопептида заключается в уменьшении реабсорбции натрия в дистальных канальцах и вазодилятации.
Система почечных вазодепрессорных субстанций включает: простагландины, калликреин-кининовая система, NO, фактор активации тромбоцитов, которые своим действием уравновешивают вазопрессорный эффект ангиотензина.
Кроме того, определенную роль в манифестации АГ играют такие факторы внешней среды (рис.1 пункт 6), как гиподинамия, курение, хронические стрессы, избыточное потребление с пищей поваренной соли.
Этиология артериальной гипертензии:
Этиология первичной, или эссенциальной, гипертензии не известна. И вряд ли одна причина смогла бы объяснить такое разнообразие гемодинамических и патофизиологических расстройств, которые наблюдаются при данном заболевании. В настоящее время многие авторы придерживаются мозаичной теории развития АГ, согласно которой поддержание высокого АД обусловлено участием многих факторов, даже если первоначально доминировал какой-либо один из них (например, взаимодействие симпатической нервной системы и ренин-ангиотензин-альдостероновой системы).
Не вызывает сомнения, что существует генетическая предрасположенность к гипертензии, однако точный механизм ее до сих пор не ясен. Возможно, что факторы внешней среды (такие как количество натрия в пище, характер питания и образ жизни, способствующие ожирению, хронический стресс) оказывают свое действие только на генетически предрасположенных лиц.
Основные причины развития эссенциальной гипертензии (или гипертонической болезни) на долю которой приходится 85-90% случаев всех АГ следующие:
- - активация ренин-ангиотензин-альдостероновой системы при изменениях в генах, кодирующих ангиотензиноген или другие белки РААС,
- - активация симпатической нервной системы, что приводит к повышению АД преимущественно путем вазоконстрикции,
- - нарушение транспорта Na+ через клеточные мембраны гладкомышечных клеток кровеносных сосудов (в результате торможения Na+-K+-насоса или повышения проницаемости мембран для Na+ с повышением содержания внутриклеточного Са2+),
- - дефицит вазодилятаторов (таких, как NO, компоненты калликреин-кининовой системы, простагландины, предсердный натрийуретический фактор и др.).
Среди основных причин симптоматических гипертензий можно выделить:
- - первичное двустороннее поражение почек (которое может сопровождаться АГ вследствие как повышения секреции ренина и активации РААС с задержкой натрия и жидкости, так и снижения секреции вазодилятаторов) при таких заболеваниях, как острый и хронический гломерулонефрит, хронический пиелонефрит, поликистоз почек, амилоидоз, опухоли почек, обструктивная уропатия, коллагенозы и др.
- - эндокринные (потенциально излечимые) заболевания, такие как первичный и вторичный гиперальдостеронизм, болезнь и синдром Иценко-Кушинга, диффузный тиреотоксический зоб (Базедова болезнь или болезнь Грейвса), феохромоцитома, ренин-продуцирующие опухоли почек.
- - нейрогенные заболевания, в том числе сопровождающимися повышением внутричерепного давления (травма, опухоль, абсцесс, кровоизлияния), поражением гипоталамуса и ствола мозга, связанные с психогенными факторами.
- - сосудистые заболевания (васкулиты, коарктация аорты и другие аномалии сосудов), полицитемия, увеличение ОЦК ятрогенного характера (при избыточном переливании препаратов крови и растворов).
Морфология артериальной гипертензии:
Доброкачественная форма АГ:
На ранних стадиях АГ не удается обнаружить никаких структурных изменений. В конечном же итоге развивается генерализованный артериолярный склероз.
Учитывая длительное течение болезни, выделяют три стадии, имеющие определенные морфологические различия и согласующиеся со стадиями, предложенными экспертами ВОЗ (указанными в скобках):
- 1) доклиническая (легкое течение),
- 2) распространенных изменений артерий (средней тяжести),
- 3) изменений органов в связи изменением артерий и нарушением органного кровотока (тяжелое течение) доклиническая стадия.
Клинически проявляется транзиторной гипертензией (эпизодами повышения АД). На ранней, лабильной, стадии болезни СВ увеличен, ОПСС некоторое время остается в пределах нормы, но неадекватно для данного уровня СВ. Затем, вероятно в результате процессов ауторегуляции, ОПСС начинает увеличиваться, а СВ возвращается к нормальному уровню.
В артериолах и мелких артериях выявляется гипертрофия мышечного слоя и эластических структур > постепенное ^ толщины стенки сосуда с уменьшением его просвета, что клинически проявляется в ^ ОПСС. Спустя некоторое время на фоне катехолемии, ^ гематокрита, гипоксии (элементов стенки артерий и артериол) повышается сосудистая проницаемость, что приводит к плазматическому пропитыванию стенки сосудов > уменьшению ее эластичности и еще большему ^ ОПСС. Морфологические изменения на данной стадии полностью обратимы и при своевременном начале антигипертензивной терапии возможно предотвратить развитие поражений органов-мишеней.
В сердце, вследствие транзиторного ^ постнагрузки, возникает умеренная компенсаторная гипертрофия левого желудочка при которой размеры сердца и толщина стенки левого желудочка ^, а размер полости левого желудочка не изменяется либо может несколько уменьшаться - концентрическая гипертрофия (характеризует стадию компенсации сердечной деятельности).
Стадия распространенных изменений артерий. Клинически проявляется стойким повышением АД.
В артериолах и мелких артериях мышечного типа выявляется распространенный гиалиноз, развившийся в исходе плазматического пропитывания (простой тип сосудистого гиалина), или артериолосклероз средней оболочки и интимы артериол в ответ на выход плазмы и белков. Артериологиалиноз отмечается в почках, головном мозге, сетчатке глаза, поджелудочной железе, кишечнике, капсуле надпочечников. Макроскопически гиалинизированные сосуды выглядят в виде стекловидных трубочек с толстыми стенками и точечным просветом, плотной консистенции. Микроскопически в стенке артериол выявляются гомогенные эозинофильные массы, слои стенки могут быть практически не различимы.
В артериях эластического, мышечно-эластического и мышечного типов развиваются: - эластофиброз - гиперплазия и расщепление внутренней эластической мембраны, склероз - атеросклероз, имеющий ряд особенностей:
- а) носит более распространенный характер, захватывает артерии мышечного типа,
- б) фиброзные бляшки имеют циркулярный характер (а не сегментарный), что приводит к более значительному сужению просвета сосуда.
В сердце нарастает степень гипертрофии миокарда, масса сердца может достигать 900-1000 г, а толщина стенки левого желудочка - 2-3 см (cor bovinum). Однако, в связи с относительной недостаточностью кровоснабжения (увеличение размеров кардиомиоцитов, гиалиноз артериол и артерий) и нарастающей гипоксией развивается жировая дистрофия миокарда и миогенное расширение полостей - эксцентрическая гипертрофия миокарда, диффузный мелкоочаговый кардиосклероз, появляются признаки сердечной декомпенсации.
3) Стадия изменений органов в связи изменением артерий и нарушением органного кровотока.
Вторичные изменения органов при неосложенном артериологиалинозе и атеросклерозе могут развиваться медленно, что приводит к атрофии паренхимы и склерозу стромы.
При присоединении тромбоза, спазма, фибриноидного некроза во время криза возникают острые нарушения кровообращения - кровоизлияния, инфаркты.
Изменения в головном мозге:
Множественные мелкоочаговые кровоизлияния (hemorragia per diapedesin).
Гематомы - кровоизлияния с разрушением ткани мозга (hemorragia per rhexin микроанавризм, которые возникают чаще на фоне гиалиноза с фибриноидным некрозом стенки мелких перфорирующих артерий головного мозга преимущественно подкорковых ядер и субкортикального слоя). В исходе кровоизлияний в ткани головного мозга формируются ржавые кисты (окраска обусловлена гемосидерином).
В почках развивается артериолосклеротический нефросклероз или первичное сморщивание почек, в основе которого лежит артериологиалиноз >запустевание со склерозом и гиалинозом капилляров клубочков > склероз стромы вследствие длительной гипоксии > атрофия эпителия канальцев почек.
Макроскопическая картина: почки значительно уменьшены в размерах (вид местной атрофии от недостатка кровоснабжения), поверхность мелкозернистая, плотные, на разрезе отмечается истончение коркового и мозгового слоев, разрастание жировой клетчатки вокруг лоханки. Участки западения на поверхности почек соответствуют атрофированным нефронам, а очаги выбухания - функционирующим нефронам в состоянии компенсаторной гипертрофии.
Микроскопическая картина: стенки артериол значительно утолщены за счет накопления в интиме и средней оболочке гомогенных слабооксифильных бесструктурных масс гиалина (в некоторых случаях структурные компоненты стенки артериол, за исключением эндотелия, не дифференцируются), просвет сужен (вплоть до полной облитерации). Клубочки коллабированы (спавшиеся), многие замещены соединительной тканью или массами гиалина (в виде слабооксифильных гомогенных «медальончиков»). Канальцы атрофированы. Количество интерстициальной ткани увеличено. Сохранившиеся нефроны компенсаторно гипертрофированы.
Артериолосклеротический нефросклероз может закончиться развитием хронической почечной недостаточности.
Злокачественная форма АГ:
В настоящее время встречается редко.
Возникает первично или осложняет доброкачественную гипертензию (гипертонический криз).
Клинически: уровень Рдиаст.? 110-120 мм рт. ст., зрительные расстройства (из-за двустороннего отека диска зрительного нерва), резкие головные боли и гематурия (реже - анурия).
Уровень ренина и ангиотензина II в сыворотке крови высокий, значительный вторичный гиперальдстеронизм (сопровождающийся гипокалиемией).
Возникает чаще у мужчин среднего возраста (35-50 лет, редко до 30-ти лет).
Быстро прогрессирует, без лечения приводит к развитию хронической почечной недостаточности (ХПН) и летальному исходу в течение 1-2 лет.
Морфологическая картина:
Вслед за короткой стадией плазматического пропитывания следует фибриноидный некроз стенки артериол >повреждение эндотелия > присоединение тромбоза > органные изменения: ишемическая дистрофия и инфаркты, кровоизлияния.
Со стороны сетчатки: двусторонний отек диска зрительного нерва, сопровождающийся белковым выпотом и кровоизлияниями в сетчатку
В почках: злокачественный нефросклероз (Фара), для которого характерны фибриноидный некроз стенок артериол и капиллярных петель клубочков, отек интерстиция, геморрагии > клеточная реакция и склероз в артериолах, клубочках и строме, белковая дистрофия эпителия канальцев почек.
Макроскопическая картина: вид почек зависит от длительности предсуществующей фазы доброкачественной АГ. В связи с этим, поверхность может быть гладкой или гранулированной. Весьма характерны петехиальные кровоизлияния, которые придают почке пестрый вид. Прогрессирование дистрофических и некротических процессов быстро приводит к развитию ХПН и смерти.
В головном мозге: фибриноидный некроз стенок артериол с присоединением тромбоза и развитием ишемических и геморрагических инфарктов, кровоизлияний, отек.
Гипертонический криз - резкое повышение АД, связанное со спазмом артериол - может возникать в любой стадии гипертензии.
Морфологические изменения при гипертоническом кризе:
Спазм артериол: гофрированность и деструкция базальной мембраны эндотелия с расположением его в виде частокола.
Плазматическое пропитывание.
Фибриноидный некроз стенок артериол.
Диапедезные кровоизлияния.
Клинико-морфологические формы АГ:
В зависимости от преобладания сосудистых, дистрофических, некротических, геморрагических и склеротических процессов в том или ином органе, выделяют следующие формы:
Сердечная форма - составляет сущность ишемической болезни сердца (как и сердечная форма атеросклероза)
Мозговая форма - лежит в основе большинства цереброваскулярных заболеваний (как и атеросклероз сосудов головного мозга)
Почечная форма характеризуется как острыми (артериолонекроз - морфологическое проявление злокачественной гипертензии), так и хроническими изменениями (артериолосклеротический нефросклероз).
Рис. 1
Список сокращений к лекции «Гипертоническая болезнь»
АГ - артериальная гипертензия.
АД - артериальное давление.
ОЦК - объем циркулирующей крови.
СВ - сердечный выброс.
ОПСС - общее периферическое сопротивление сосудов.
УО - ударный объем.
ЧСС - частота сердечных сокращений.
СНС - симпатическая нервная система.
ПСНС - парасимпатическая нервная система.
РААС - ренин-ангиотензин-альдостероновая система.
ЮГА - юкстагломерулярный аппарат.
АПФ - ангиотензин-превращающий фермент.
СКФ - скорость клубочковой фильтрации.
ВОЗ - всемирная организация здравоохранения.
ХПН - хроническая почечная недостаточность.
В организме.
Энциклопедичный YouTube
1 / 3
✪ Общий обзор ренин-ангиотензин-альдостероновой системы. Клетки и гормоны
✪ Ренин - ангиотензин - альдостероновая система
✪ ЮГА и РААС (почки 5)
Субтитры
Артериальное давление контролируется очень и очень сложным механизмом. Поговорим о ренин-ангиотензин-альдостероновой системе. Ренин-ангиотензин-альдостероновая система. В этом видеоролике мы подробно рассмотрим клетки и гормоны, образующие эту самую систему. Сразу оговорим следующее. Эта система состоит из различных клеток, которые я рисую в виде вот таких домиков. А выделяемые ими различные гормоны я рисую в виде маленьких оранжевых человечков. Человечек - гормон, домик - клетка. Ключевую роль в этой системе играют юкстагломерулярные клетки. Юкстагломерулярные клетки. Вот они. Они расположены в почках, но не диффузно, а в сосудах. При ближайшем рассмотрении это очень сильно измененные гладкомышечные клетки. Это на самом деле гладкомышечные клетки. Я напишу это, чтобы вы не забыли. Разумеется, это в почках. Может, не очень похоже, но так я обозначил почку. Эти клетки выделяют гормон под названием ренин. Зачем? Ренин повышает артериальное давление. Если юкстагломерулярные клетки выявляют снижение давления, они начинают выделять ренин. Это первая причина выделения, низкое давление... низкое давление. А всего таких причин три. Я их напишу. Итак, вторая причина - симпатическая стимуляция юкстагломерулярных клеток. Итак, вторая причина - симпатическая стимуляция юкстагломерулярных клеток. Симпатическая нервная система бывает активна в стрессовые моменты, например, при попытке уйти от погони или, например, в драке. Или при кровотечении после автокатастрофы. В общем, это происходит при любых сильных стрессах. В ответ на такой стресс выделяется ренин. Вторая причина - симпатическая стимуляция. Аксоны симпатических нейронов подходят к юкстагломерулярным клеткам. Кроме того, отдельно от юкстагломерулярного комплекса, в почках есть плотное пятно. Плотное пятно. Оно также является одной из частей почки. Плотное пятно располагается в дистальном извитом канальце нефрона. Дистальный извитой каналец нефрона. Клетки плотного пятна чувствительны к уровню натрия. При низком артериальном давлении через клубочек проходит мало крови. Мало крови проходит через нефрон. Реабсорбируется много соли. Когда моча поступает в дистальный извитой каналец, клетки плотного пятна обнаруживают в ней недостаток соли. А так как причина в низком артериальном давлении, они стимулируют юкстагломерулярные клетки, чтобы те подняли давление. Сигнал передают простагландины, являющиеся медиаторами. Простагландины. В отличие от ренина, простагландины обладают местным действием. Простагландины используют многие клетки организма. Итак, третьей причиной выделения ренина является низкая концентрация соли в моче, определяемая в нефроне, а именно - в дистальном извитом канальце. Вот эти три главные причины. Все это происходит в почках. Всё это именно там. В регуляции давления участвуют и другие органы. Следующей в списке идет печень. Клетки печени, естественно, также выделяют свой гормон. Итак, клетки печени тоже выделяют свой гормон. И гормон этот называется ангиотензиноген. Ангиотензиноген сам по себе неактивен и бесполезен. Нарисуем лицо человека покрупнее, пусть он будет спящим. Итак, гормон циркулирует в кровотоке, но неактивен - это важно. Для его активации нужен другой гормон, взаимодействующий с ним. Нужен ренин. В результате ангиотензин превращается в ангиотензин I. Ренин - это фермент, отщепляющий большую часть молекулы ангиотензиногена. В результате получается активный ангиотензин I. Ангиотензин I. И вот человек просыпается. В кровеносных сосудах, само собой, тоже есть клетки, выстилающие их изнутри. Вот они. Это эндотелий, внутренняя выстилка кровеносного сосуда. Раньше считалось, что это происходит в легких. Но все больше данных о том, что в этом участвуют и другие сосуды также. Эндотелий в сосудах по всему телу преобразует этот гормон, ангиотензин I, с получением ангиотензина II. Ангиотензин II. Это тоже гормон. Я нарисую его полностью проснувшимся, нашего человечка потому, что ангиотензин II полностью активен. Это очень и очень активный гормон. Вот что он делает. У этого гормона несколько мишеней. Я нарисую их стрелками: 1, 2, 3, 4. Этот гормон, ангиотензин II действует на 4 типа клеток. Но в первую очередь он поднимает артериальное давление. Вот 4 типа клеток-мишеней, изображённые вот здесь. Первый из них - гладкая мускулатура сосудов. Гладкая мускулатура сосудов. По всему телу, не только в почках. Гормон заставляет эту мускулатуру сокращаться, повышая сопротивление. Сужение просвета сосудов увеличивает сопротивление кровотоку. Это первый эффект. Также ангиотензин действует на клетки почек, вот здесь, заставляя их реабсорбировать больше воды с увеличением объема. Увеличивается объем циркулирующей крови. При этом увеличивается систолический объем. Сопротивление растет, выброс увеличивается. Вот уже два эффекта ангиотензина II. Еще он действует на железы. Я нарисую гипофиз, он расположен в основании мозга. Это железа, поэтому она также выделяет различные гормоны. Вот еще один гормон, он находится здесь. Вот это всё гормоны. Это АДГ, антидиуретический гормон. В целом, АДГ повторяет эффекты ангиотензина II. Он повышает сосудистое сопротивление и усиливает реабсорбцию воды с увеличением объема крови. Последняя мишень - надпочечники. Вот надпочечник. Он так называется, потому что находится на почке сверху. Это железа, соответственно она выделяет гормоны. Вот один из гормонов. Альдостерон. Альдостерон. Альдостерон в чем-то похож на антидиуретический гормон. Он тоже его чем-то напоминает. Он заимствует органы-мишени у ангиотензина II. Альдостерон действует на почки, увеличивая объем крови. АДГ, как говорилось ранее, действует на почки и гладкие мышцы. Вернемся наверх, там есть кое-что важное и интересное. Как вы помните, все началось с почек. В них и плотное пятно, и юкстагломерулярный аппарат, и нервные окончания. Почки также один из главных органов-мишеней. С почек началось, почками и заканчивается. А что насчет гладкой мускулатуры? Гладкая мускулатура по всему телу также является мишенью. Я просто хотел подчеркнуть роль почек. Есть еще кое-что. Говоря о системе РААС, имеют в виду конкретные механизмы. Говорят, к примеру, вот об этом гормоне. Об ангиотензиногене и ангиотензине I. И также об ангиотензине II и его мишенях: гладкой мускулатуре, железах (гипофизе и надпочечниках) и о почках. Это все - одна система. Запомните, что в ней участвуют минимум 4 типа клеток-мишеней. А альдостерон обладает значительным влиянием на почки. Вот что я хотел показать: в процесс вовлечено много различных гормонов со своими мишенями. А почки играют главную роль в регуляции давления. Subtitles by the Amara.org community
Компоненты системы
- Проренин
Компоненты ренин-ангиотензиновой системы
Ренин-ангиотензин альдестероновый каскад начинается с биосинтеза препрорениновой из рениновой мРНК в юкстагломерулярных клетках и превращается в проренин путём отщепления 23 аминокислот . В эндоплазматическом ретикулуме проренин подвергается гликозилированию и приобретает 3-D структуру, которая характерна для аспартатных протеаз . Готовая форма проренина состоит из последовательности включающей 43 остатка присоединённых к N-концу ренина, содержащего 339-341 остаток . Предполагается, что дополнительная последовательность проренина (prosegment) связана с ренином для предотвращения взаимодействия с ангиотензиногеном. Большая часть проренина свободно выбрасывается в системный кровоток путём экзоцитоза , но некоторая доля превращается в ренин путём действия эндопептидаз в секреторных гранулах юкстагломерулярных клеток. Ренин , образуемый в секреторных гранулах в дальнейшем выделяется в кровоток, но этот процесс жёстко контролируется давлением , Ang 2, NaCl, через внутриклеточные концентрации ионов кальция. Поэтому у здоровых людей объём циркулирующего проренина в десять раз выше концентрации активного ренина в плазме. Однако, все же остаётся не понятным, почему концентрация неактивного предшественника настолько высока.
Контроль секреции ренина
Активная секреция ренина регулируется четырьмя независимыми факторами:
- Почечным барорецепторным механизмом в афферентной артериоле, который улавливает изменение почечного перфузионного давления.
- Изменениями уровня NaCl в дистальном отделе нефрона. Этот поток измеряется как изменение концентрации Cl - клетками плотного пятна дистального извитого канальца нефрона в области, прилегающей к почечному тельцу.
- Стимуляцией симпатическими нервами через бета-1 адренергические рецепторы.
- Механизмом отрицательной обратной связи, реализованным через прямое действие ангиотензина 2 на юкстагломерулярные клетки. Секрецию ренина активирует снижение перфузионного давления или уровня NaCl и повышение симпатической активности. Ренин также синтезируется и в других тканях, включая мозг, надпочечник, яичники, жировая ткань, сердце и сосудах.
Контроль секреции ренина - определяющий фактор активности РААС.
Механизм действия ренин-ангиотензиновой системы
Ренин регулирует начальный, ограничивающий скорость, этап РААС путём отщепления N-концевого сегмента ангиотензиногена для формирования биологически инертного декапептида ангиотензина 1 или Ang-(1-10). Первичный источник ангиотензиногена - печень . Долговременный подъём уровня ангиотензиногена в крови , который происходит во время беременности , при синдроме Иценко-Кушинга или при лечении глюкокортикоидами , может вызвать гипертензию , хотя и существуют данные о том, что хроническое повышение концентрации ангиотензина в плазме частично компенсируется снижением секреции ренина . Неактивный декапептид Ang 1 гидролизуется ангиотензинпревращающим ферментом (АПФ) , который отщепляет С-концевой дипептид и, таким образом, формируется октапептид Ang 2 , биологически активный, мощный вазоконстриктор. АПФ представляет собой экзопептидазу и секретируется главным образом лёгочным и почечным эндотелием, нейроэпителиальными клетками . Ферментативная активность АПФ заключается в повышении вазоконстрикции и снижении вазодилятации.
Новые данные о компонентах ренин-ангиотензиновой системы
Хотя Ang2 наиболее биологически активный продукт РААС, существуют данные, что другие метаболиты агиотензинов 1 и 2 могу также могут иметь значительную активность. Ангиотензин 3 и 4 (Ang 3 & Ang 4) формируются путём отщепления аминокислот с N-конца от Ангиотензина 2 вследствие действия аминопептидаз А и N. Ang 3 и 4 наиболее часто вырабатываются в тканях с высоким содержанием этих ферментов , например, в мозге и почках. Ang 3 , гептапептид образующий в результате отщепления аминокислоты с N-конца, наиболее часто он встречается в центральной нервной системе, где Ang III играет важную роль в поддержании кров давления. Ang IV гексапептид является результатом дальнейшего ферментативного расщепления AngIII. Предполагается, что Ang 2 и 4 работают кооперативно. В качестве примера можно привести повышение кровяного давления в мозгу , вызываемое действием этих ангиотензинов на AT1-рецептор . Причём этот гемодинамический эффект Ang 4 требует наличия как Ang2 так и самого AT1- рецептора. Пептиды , получаемые отщеплением аминокислот с С-конца, могут также иметь биологическую активность. Например, Ang-(1-7), гептапептидный фрагмент ангиотензина 2, может образовываться как из Ang2 так и из Ang1 действием ряда эндопептидаз или действием карбоксипептидаз (например, гомологом АПФ, названным АПФ2) конкретно на Ang2. В отличие от АПФ, АПФ2 не может участвовать в реакции превращения Ang1 в Ang2 и его активность не подавляется ингибиторами ACE (ACEIs). Ang-(1-7) реализующий свои функции через определённые рецепторы, впервые был описан как вазодилататор и как натуральный ингибитор ACEI. Ему также приписываются и кардиопротекторные свойства. АПФ2 может также отщеплять одну аминокислоту с С-конца, результатом такого действия является Ang-(1-9), пептид с неизвестными функциями., сосудистая и сердечная
Также нужно отметить, что последние данные указывают на существование высокоаффинных поверхностных рецепторов, которые связывают как ренин, так и проренин. Они находятся в тканях мозга, сердца, плаценты и почек (в поэндотелиальной гладкой мускулатуре и мезангие). Эффекты таких рецепторов направлены на локальное увеличение выработки Ang2 и запуска внеклеточных киназ, таких как, MAP -киназ, к которым относится ERK1 и ERK2. Эти данные пролили свет на Ang2-независимые механизмы клеточного роста, активируемые ренином и проренином.
Влияние на прочие секреции
Как отмечалось ранее Ang2, через AT1 рецепторы стимулирует выработку альдостерона клубочковой зоной надпочечника. Альдостерон наиболее важный регулятор K+- Na+ баланса и таким образом играет важную роль в контроле объёма жидкостей. Он увеличивает реабсорцию натрия и воды в дистальных извитых канальцах и собирательных трубочках (а также в толстой кишке и слюнных и потовых железах) и таким образом вызывает экскрецию ионов калия и водорода. Ангиотензин 2 вместе с внеклеточным уровнем ионов калия - наиболее значимые регуляторы альдостерона, но синтез Ang2 также может быть вызван АКТГ, норадреналином, эндотелином, серотонином, а ингибирован АНП и NO. Также важно отметить, что Ang 2 важный фактор трофики клубочковой зоны надпочечников, которая без его наличия может атрофироваться.
Ренин-ангиотензин-альдостероновая система является комплексом ферментов и гормонов, которые поддерживают гомеостаз. Регулирует равновесие соли и воды в организме и уровень артериального давления.
Механизм работы
Физиология ренин-ангиотензин-альдостероновой системы берет начало на границе коркового и где имеются юкстагломерулярные клетки, вырабатывающие пептидазу (фермент) - ренин.
Ренин является гормоном и начальным звеном РААС.
Ситуации, при которых ренин выделяется в кровь
Существует несколько состояний, при которых идет попадание гормона в кровеносное русло:
- Уменьшение кровотока в ткани почек - при воспалительных процессах (гломерулонефрит др.), при диабетической нефропатии, опухолях почек.
- Снижение (при кровотечении, многократной рвоте, поносах, ожогах).
- Падение уровня артериального давления. В артериях почек имеются барорецепторы, которые реагируют на изменение системного давления.
- Изменение концентрации ионов натрия. В организме человека имеются скопления клеток, которые отвечают на изменение ионного состава крови стимуляцией выработки ренина. Соль теряется при обильном потоотделении, а также при рвоте.
- Стрессы, психоэмоциональные нагрузки. почки иннервируется симпатическими нервами, которые активируются при негативных психологических влияниях.
В крови ренин встречается с белком - ангиотензиногеном, который вырабатывается клетками печени и забирает у него фрагмент. Образуется ангиотензин I, который является источником воздействия для ангиотензинпревращающего фермента (АПФ). В итоге получается ангиотензин II, который служит вторым звеном и является мощным вазоконстриктором артериальной системы (суживает сосуды).
Эффекты ангиотензина II
Цель: повысить артериальное давление.
- Способствует синтезу альдостерона в клубочковой зоне коры надпочечников.
- Воздействует на центр голода и жажды в головном мозге, вызывая "солевой" аппетит. Поведение человека становится мотивированным на поиск воды и соленой пищи.
- Влияет на симпатические нервы, способствуя высвобождению норадреналина, который тоже является вазоконстриктором, но менее слабым по действию.
- Воздействует на сосуды, вызывая их спазм.
- Участвует в развитии хронической сердечной недостаточности: способствует пролиферации, фиброзу сосудов и миокарда.
- Снижает
- Тормозит выработку брадикинина.
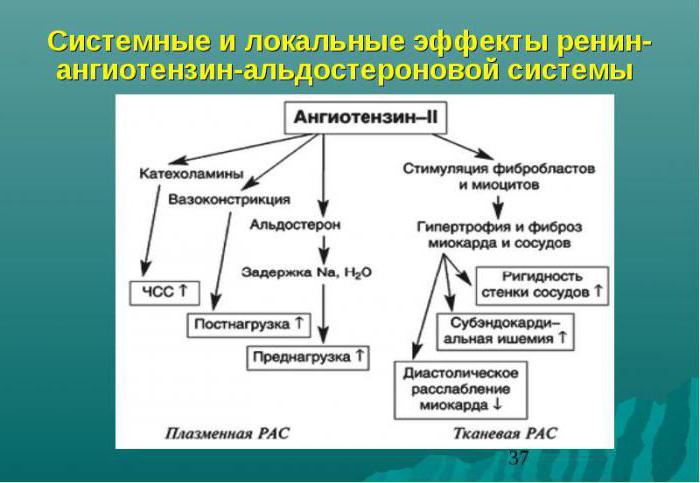
Альдостерон - третий компонент, который действует на конечные канальцы почек и способствует выделению из организма ионов калия, магния и обратному всасыванию (реабсорбции) натрия, хлора, воды. Благодаря этому возрастает объем циркулирующей жидкости, поднимаются цифры артериального давления, и усиливается почечный кровоток. Рецепторы к альдостерону имеются не только в почках, но и в сердце, сосудах.
Когда организм достигает гомеостаза, начинают вырабатываться вазодилататоры (вещества, расширяющие сосуды) - брадикинин и каллидин. А компоненты РААС разрушаются в печени.
Схема ренин-ангиотензин-альдостероновой системы
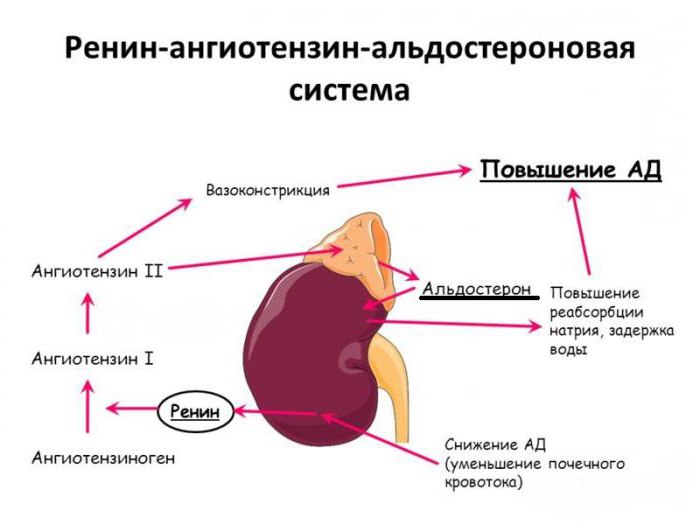
Как любая система, РААС может давать сбой. Патофизиология ренин-ангиотензин-альдостероновой системы проявляет при следующих состояниях:
- Поражение коры надпочечников (инфекция, кровоизлияние и травма). Развивается состояние нехватки альдостерона, и организм начинает терять натрий, хлор и воду, что приводит к уменьшению объема циркулирующей жидкости и снижению артериального давления. Состояние компенсируют введением солевых растворов и стимуляторов рецепторов к альдостерону.
- Опухоль коры надпочечников приводит к избытку альдостерона, который реализует свои эффекты и повышает давление. Также активизируются процессы деления клеток, возникает гипертрофия и фиброз миокарда, и развивается сердечная недостаточность.
- Патология печени, когда нарушается разрушение альдостерона и происходит его накопление. Патология лечится блокаторами рецепторов к альдостерону.
- Воспалительные заболевания почек.

Значение РААС для жизни и медицины
Ренин-ангиотензин-альдостероновая система и ее роль в организме:
- принимает активное участие в поддержании нормального показателя артериального давления;
- обеспечивает равновесие воды и солей в организме;
- поддерживает кислотно-основной баланс крови.
Система может давать сбой. Воздействуя на ее компоненты, можно бороться с гипертонической болезнью. Механизм возникновения почечной гипертензии также тесно связан с РААС.
Высокоэффективные группы препаратов, которые синтезированы благодаря изучению РААС
- "Прилы". АПФ. Ангиотензин I не переходит в ангиотензин II. Нет вазоконстрикции - нет повышения артериального давления. Препараты: Амприлан, Эналаприл, Каптоприл и др. Ингибиторы АПФ значительно улучшают качество жизни больных сахарным диабетом, обеспечивая профилактику почечной недостаточности. Препараты принимают в минимальной дозировке, которая не вызывает снижения давления, а лишь улучшает местный кровоток и клубочковую фильтрацию. Медикаменты незаменимы при почечной недостаточности, хронической болезни сердца и служат одним из средств лечения гипертонической болезни (если нет противопоказаний).
- "Сартаны". Блокаторы рецепторов к ангиотензину II. Сосуды не реагируют на него и не сокращаются. Препараты: Лозартан, Эпросартан и др.
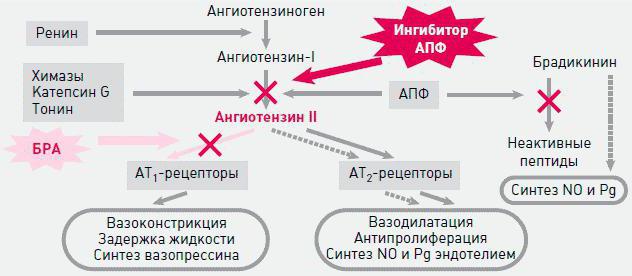
Противоположной ренин-ангиотензин-альдостероновой системе является кининовая. Поэтому блокирование РААС приводит к повышению в крови компонентов кининовой системы (брадикинин и др.), что благоприятно влияет на ткани сердца и стенки сосудов. Миокард не испытывает голодания, потому как брадикинин усиливает местный кровоток, стимулирует выработку естественных вазодилататоров в клетках мозгового вещества почек и микроцитах собирательных трубочек - простагландинов Е и И2. Они нейтрализуют прессорное действие ангиотензина II. Сосуды не спазмированы, что обеспечивает адекватное кровоснабжение органов и тканей организма, кровь не задерживается и снижается формирование атеросклеротических бляшек и тромбов. Кинины благоприятно воздействуют на почки, увеличивают диурез (суточное выделение мочи).
Оглавление темы "Гормоны почек. Гормоны сердца. Гормоны сосудов. Гормоны при стрессе. Выделение гормонов при повреждении тканей.":1. Гормоны почек. Регуляторные функции гормонов почек.
2. Кальцитриол. Синтез, секреция кальцитриола. Физиологические эффекты кальцитриола. Кальбайндины. Рахит.
3. Ренин. Ренин - ангиотензин - альдостероновая система. Образование ренина и основные функции ренин-ангиотензин-альдостероновой системы.
4. Гормоны сердца. Предсердный натрийуретический гормон. Атриопептид. Релаксин.
5. Гормоны сосудов. Гормоны эндотелия. Эндотелин. Регуляторная функция гормонов сосудистого эндотелия. Эндотелиалъный гиперполяризующий фактор.
6. Стресс. Гормоны при стрессе. Общий адаптационный синдром. Гормональное обеспечение общего адаптационного синдрома, или стресса.
7. Выделение гормонов при повреждении тканей. Регенерация. Репарации. Гормональная регуляция местных компенсаторных реакций.
Ренин. Ренин - ангиотензин - альдостероновая система. Образование ренина и основные функции ренин-ангиотензин-альдостероновой системы.
Ренин образуется в виде г роренина и секретируется в юкстагломерулярном аппарате (ЮГА) (от латинских слов juxta - около, glomerulus - клубочек) почек миоэпителиоидными клетками приносящей артериолы клубочка, получившими название юкстагломерулярных (ЮГК) . Структура ЮГА приведена на рис. 6.27. В ЮГА кроме ЮГК также входит прилегающая к приносящим артериолам часть дистального канальца нефрона, многослойный эпителий которого образует здесь плотное пятно - macula densa. Секреция ренина в ЮГК регулируется четырьмя основными влияниями. Во-первых, величиной давления крови в приносящей артериоле, т. е. степенью ее растяжения. Снижение растяжения активирует, а увеличение - подавляет секрецию ренина. Во-вторых, регуляция секреции ренина зависит от концентрации натрия в мочедистального канальца, которая воспринимается macula densa - своеобразным Na-рецептором. Чем больше натрия оказывается в моче дистального канальца, тем выше уровень секреции ренина. В-третьих, секреция ренина регулируется симпатическими нервами, ветви которых заканчиваются на ЮГК, медиатор норадреналин через бета-адре-норецепторы стимулирует секрецию ренина. В-четвертых, регуляция секреции ренина осуществляется по механизму отрицательной обратной связи, включаемой уровнем в крови других компонентов системы - ангиотен-зина и альдостерона, а также их эффектами - содержанием в крови натрия, калия, артериальным давлением, концентрацией простагландинов в почке, образующихся под влиянием ангиотензина.
Рис. 6.27. Схема юкстагломерулярного аппарата почек , включающего юкстагломерулярные клетки стенки приносящей артериолы, клетки плотного пятна (macula densa) стенки дистального канальца и мезангиальные клетки. Основное место выработки ренина - юкстагломерулярные клетки приноящей артериолы клубочка.Кроме почек образование ренина происходит в эндотелии кровеносных сосудов многих тканей, миокарде, головном мозге, слюнных железах, клубочковой зоне коры надпочечников .
Секретированный в кровь ренин вызывает расщепление альфа-глобулина плазмы крови - ангиотензиногена, образующегося в печени. При этом в крови образуется (рис. 6.1-8) малоактивный декапептид ангиотензин-I, который в сосудах почек, легких и других тканей подвергается действию превращающего фермента (карбоксикатепсин, кининаза-2), отщепляющего от ангиотензина-1 две аминокислоты. Образующийся октапептид ангиотензин-II обладает большим числом различных физиологических эффектов, в том числе стимуляцией клубочковой зоны коры надпочечников, секретирующей альдостерон , что и дало основание называть эту систему ренин-ангиотензин-альдостероновой .
 Рис. 6.28. Активация секреции ренина и образование в крови ангиотензина-II.
Показаны три вида стимулов для секреции ренина юкстагломерулярными клетками почек: снижение АД в приносящей артериоле клубочка, повышение симпатической активности, влияния macula densa, вызванные сдвигами уровня натрия. Под влиянием фермента ренина от молекулы белка ангиотензиногена отщепляется декапептид - ангиотензин-I. Этот пептид подвергается воздействию превращающегося фермента (ПФ) дипептидкарбоксилазы клеток эндотелия сосудов легких, почек и др., отщепляющей две аминокислоты. Образующийся октапептид является ангиотензином-II.
Ангиотензин-II , кроме стимуляции продукции альдостерона, обладает следующими эффектами:
Вызывает сужение артериальных сосудов,
активирует симпатическую нервную систему как на уровне центров, так и способствуя синтезу и освобождению норадреналина в синапсах,
повышает сократимость миокарда,
увеличивает реабсорбцию натрия и ослабляет клубочковую фильтрацию в почках,
способствует формированию чувства жажды и питьевого поведения.
Таким образом, ренин-ангиотензин-альдостероновая система участвует в регуляции системного и почечного кровообращения, объема циркулирующей крови, водно-солевого обмена и поведения.

