
02.07.2020
Церебральная дисгенезия. Редкое заболевание гипоплазия мозолистого тела, приговор или нет? Патогенез и этиология нарушения
ОРИГИНАЛЬНЫЕ ИССЛЕДОВАНИЯ
© Джапаралиева Н.Т., Лорина Л.В., 2015 УДК 616.832-004.2:616.831.39
АТРОФИЧЕСКИЕ ИЗМЕНЕНИЯ МОЗОЛИСТОГО ТЕЛА ПРИ РАССЕЯННОМ СКЛЕРОЗЕ
Н.Т. Джапаралиева, Л.В. Лорина Рязанский государственный медицинский университет им. акад. И.П. Павлова, г. Рязань
Проанализированы изменения параметров мозолистого тела в зависимости от типа течения, срока заболевания и степени инвалидизации при рассеянном склерозе. Наиболее чувствительным по отношению к исследуемым показателям оказался ствол мозолистого тела, в меньшей степени колено. Атрофические изменения колена и ствола мозолистого тела прогрессируют с утяжелением типа течения заболевания, увеличением срока болезни и нарастанием степени инвалидизации. При одинаковом сроке заболевания атрофия мозолистого тела у больных с первично-прогредиентным течением рассеянного склероза выражена гораздо сильнее, чем при других типах течения. Уменьшение размеров мозолистого тела при прогрессирующих типах течения свидетельствует о продолжающейся вторичной дегенерации волокон.
Ключевые слова: мозолистое тело, МРТ-морфометрия, атрофия, рассеянный склероз.
Рассеянный склероз (РС) - заболевание с аутоиммунными механизмами, характеризующееся появлением ограниченных зон воспаления, демиелинизации и аксонального повреждения в центральной нервной системе, которые могут быть выявлены морфологически и с помощью магнитно-резонансной томографии (МРТ). Общепризнанным является диффузное поражение белого и серого вещества центральной нервной системы, приводящее к развитию атрофии головного и спинного мозга .
Выраженность неврологических симптомов при РС в большой степени связана с общей атрофией головного мозга . В настоящее время атрофия головного мозга рассматривается, как наиболее специфический маркер тяжести заболевания . В морфологических и МРТ исследованиях была показана относительно ранняя и быстро нарастающая атрофия мозолистого тела (МТ) . На более поздних стадиях болезни отмечено
уменьшение объема мозолистого тела, развивающееся по мере прогрессирования заболевания . Объем мозолистого тела коррелировал с тяжестью заболевания, при этом отсутствовали корреляции между выраженностью атрофии и полом, возрастом больных, длительностью и возрастом начала заболевания, типом течения рассеянного склероза . Недостаточность сведений о скорости и временном интервале развития каллозальной атрофии с момента поражения вещества головного мозга уменьшает достоверность подобных исследований . Кроме того, отмечается противоречивость данных о связи атрофии спайки с клиническими симптомами при рассеянном склерозе . Исследования, продемонстрировавшие важную роль атрофии в развитии нетрудоспособности больных РС, ставят вопрос о необходимости точного измерения выраженности атрофических изменений мозолистого тела. Современные методи-
ческие подходы требуют специальной аппаратуры, компьютерных программ и обученного персонала, что возможно только в некоторых специализированных центрах. В связи с этим большой интерес представляют простые линейные методы оценки атрофии .
Цель работы: с помощью методики МРТ-морфометрии выявить изменения мозолистого тела, наблюдающиеся на МРТ у больных рассеянным склерозом, и установить взаимосвязь данных изменений с типом течения, сроком заболевания и степенью инвалидизации больных.
Материалы и методы
Обследовано 120 пациентов, из них 46 мужчин (38,3%) и 74 женщины (61,7%) в возрасте от 19 до 65 лет, средний возраст 39,74±11,96. На момент обследования в возрастной группе до 30 лет находился 31 человек (25,8 %), в группе 31-40 лет - 30 больных (25%), в возрасте 41-50 лет - 35 пациентов (29,2%), старше 51 года - 24 человека (20%). Всем больным был выставлен диагноз достоверный рассеянный склероз согласно критериям Макдональда (2005). Дебют рассеянного склероза (ДРС) диагностирован у 12 человек (10%), ремиттирующий РС (РРС) -у 53 пациентов (44,2%), вторично-прогредиентный РС (ВПРС) - у 43 больных (35,8%), первично-прогредиентный РС (ППРС) - у 12 человек (10%). Срок заболевания составил от 1 до 20 лет, в среднем 7,89±5,22, при этом 2/3 пациентов (66,7%) болели менее 10 лет.
Оценка неврологического статуса пациентов проводилась по шкале функциональных систем Куртцке и шкале инвалиди-зации EDSS. Средний балл обследованной группы больных по шкале EDSS составил 4,11±1,48 балла (от 2,0 до 8,0). На основании степени инвалидизации выделено 3 группы пациентов: EDSS < 3 баллов (легкая инвали-дизация) - 40 больных (33,3%); EDSS от 3,5 до 5 баллов включительно (умеренная инва-лидизация) - 53 пациента (44,2%); EDSS более 5,5 баллов (выраженная инвалидиза-ция) - 27 человек (22,5%).
МРТ с целью подтверждения диагноза проведена всем 120 пациентам. МРТ
исследование проводилось по общепринятой методике в трех проекциях в режимах Т1, Т2 и протонной плотности на аппарате «Magnetom Symphony» фирмы «Siemens» c напряжением магнитного поля 1,5 Тл. Рутинное описание структуры головного мозга и его изменений дополнялось специальным исследованием размеров мозолистого тела по протоколу, разработанному на кафедре неврологии, нейрохирургии и медицинской генетики ГБОУ ВПО РязГМУ Минздрава России . Для количественной оценки мозолистого тела использовался среднесагит-тальный срез в T1 режиме. С помощью компьютерной программы обработки графической информации при морфомет-рии проводилось вычисление следующих размеров мозолистого тела (в мм): колена (расстояние между передней и задней точками колена МТ), ствола (расстояние между верхней и нижней точками середины средней трети ствола МТ), валика (расстояние между передней и задней точками валика МТ).
Статистический анализ полученных результатов проводился с использованием статистической программы SPSS for Windows 13.0. Для анализа использовались непараметрические методы, так как в большинстве выборок распределение признаков не соответствовало нормальному распределению. Для описания количественных признаков рассчитывались медиана (Me), нижний и верхний квартили (LQ-UQ). Номинальные признаки представлены в виде абсолютных и относительных частот, средние значения - в виде M±m. Достоверность различий двух независимых выборок определялась с использованием критерия Манна-Уитни. При р<0,05 различие считалось значимым. Статистический анализ связи признаков проводился с помощью непараметрического метода корреляции Спирмена.
Результаты и их обсуждение
Значения исследуемых параметров мозолистого тела в целом составили: колено - 10,0 (8,0-11,0) мм, ствол - 5,0 (4,06,0) мм, валик - 10,0 (9,0-11,0) мм. Статистически значимой разницы между груп-
пами в зависимости от пола и возраста выявлено не было.
При анализе показателей в зависимости от типа течения наблюдалось равномерное снижение всех параметров по отношению к дебюту, причём уменьшение прогрессировало с утяжелением типа течения. При анализе показателей в зависимости от срока
Показатели морфометрическ в зависимости от типа течения, сро,
заболевания и степени инвалидизации также выявлено прогрессирующее снижение исследуемых параметров мозолистого тела с увеличением срока заболевания и тяжести состояния пациента. Средние значения параметров в зависимости от типа течения, срока болезни и балла EDSS представлено в таблице 1.
Таблица 1
параметров мозолистого тела заболевания и степени инвалидизации
Ме ^0-Щ) Ме ^0-Щ) Ме ^0-Щ)
ДРС 13,0 (11,0-13,0) 6,5 (6,0-7,0) 10,0 (10,0-12,0)
Тип течения РРС 10,0 (9,0-11,0) 5,0 (4,5-6,0) 10,0 (9,0-11,5)
ВПРС 9,0 (7,0-11,0) 4,0 (3,0-5,0) 10,0 (9,0-11,0)
ППРС 8,0 (6,0-9,0) 5,0 (4,0-5,9) 9,0 (8,0-11,0)
1 13,0 (11,0-13,0) 6,5 (6,0-7,0) 10,0 (10,0-12,0)
Срок болез- 2-5 11,0 (10,0-12,0) 6,0 (5,0-6,0) 10,5 (9,0-12,5)
ни 6-10 10,0 (8,7-11,0) 5,0 (4,0-5,0) 11,0 (9,0-11,0)
11-20 8,0 (6,0-9,0) 4,0 (3,0-5,0) 10,0 (7,3-11,0)
EDSS (баллы) 1-3 8,0 (6,0-9,0) 5,0 (4,0-5,9) 9,0 (8,0-11,0)
3,5-5 10,0 (9,0-11,0) 5,0 (4,0-6,0) 1,10 (9,0-12,0)
5,5-8 8,0 (6,0-10,0) 4,0 (3,0-5,0) 9,0 (8,0-11,0)
При анализе параметров мозолистого тела между группами в зависимости от типа течения получены следующие результаты. В группе пациентов с дебютом РС выявлены достоверные различия (р<0,01) с остальными группами по толщине колена и ствола мозолистого тела, кроме того, имеется достоверное различие (р<0,05) с
Сравнительный анализ морфометри в зависимости от тип
группой пациентов с ППРС по толщине валика мозолистого тела. В группе больных с ремитирующим РС выявлены достоверные различия (р<0,01) с группами ВПРС и ППРС по толщине колена и ствола мозолистого тела. Достоверных различий между группами пациентов с ВПРС и ППРС не получено (табл. 2).
Таблица 2 ских параметров мозолистого тела течения заболевания
Показатели Колено МТ Ствол МТ Валик МТ
и Р и Р и Р
Тип течения ДРС - РСР 146,0 0,003 125,0 0,001 248,0 0,230
ДРС - ВПРС 57,5 0,000 40,5 0,000 200,5 0,235
ДРС - ППРС 11,5 0,000 16,5 0,001 30,0 0,013
РРС - ВПРС 736,0 0,003 618,5 0,000 1081,0 0,663
РРС - ППРС 138,0 0,002 256,0 0,291 213,5 0,072
ВПРС-ППРС 201,5 0,246 176,0 0,085 194,5 0,190
Анализ параметров мозолистого тела в зависимости от срока заболевания проводился между группами пациентов с дебютом, ремиттирующим и вторично -прогрессирующим течением РС. Получены следующие результаты. В группе больных со сроком заболевания до
1 года выявлены статистически достоверные различия с остальными группами по толщине колена и ствола мозолистого тела, причём с увеличением срока заболевания достоверность нарастала (р<0,05; р<0,001). В группах больных со сроком заболевания от 2 до 5
лет и от 6 до 10 лет получены такие же результаты, при этом наблюдалась прямая зависимость: при увеличении разницы в сроке заболевания между группами увеличивалась достоверность различий.
Результаты сравнительного анализа показателей между группами в зависимости от срока заболевания представлены в таблице 3.
Таблица 3
Сравнительный анализ морфометрических параметров мозолистого тела в зависимости от срока заболевания
Показатели Колено МТ Ствол МТ Валик МТ
Срок болезни 1 - 2-5 103,0 0,028 83,0 0,004 152,0 0,429
1 - 6-10 61,0 0,001 42,5 0,000 151,5 0,418
1 - 11-20 39,5 0,000 40,0 0,000 145,0 0,086
2-5 - 6-10 297,5 0,021 242,0 0,001 448,0 0,976
2-5 - 11-20 207,5 0,000 205,5 0,000 437,0 0,181
6-10 - 11-20 359,0 0,019 367,5 0,022 434,5 0,170
В связи с особенностями течения и скорости прогрессирования группа пациентов с первично-прогрессирующим РС анализировалась отдельно. Средний срок заболевания у пациентов с первично -прогредиентным течением составил 7,25±4,33 лет, т.е. практически совпадал с общим средним сроком заболевания. При этом выявлена статистически достоверная разница (р<0,001; р<0,05) по толщине
колена, ствола и валика мозолистого тела между группами пациентов со сроком заболевания менее 10 лет и пациентами с первично-прогредиентным типом течения. Между пациентами со сроком заболевания более 10 лет и больными с первично-прогредиентным РС достоверной разницы по исследуемым параметрам не выявлено. Результаты сравнительного анализа представлены в таблице 4.
Таблица 4
Сравнительный анализ морфометрических параметров мозолистого тела при разных сроках заболевания и при первично-прогредиентном течении
Показатели Колено МТ Ствол МТ Валик МТ
Срок болезни 1 - ППРС 11,5 0,000 16,5 0,001 30,0 0,013
2-5 - ППРС 49,5 0,000 109,5 0,039 113,0 0,057
6-10 - ППРС 96,0 0,018 166,0 0,683 105,5 0,033
11-20 - ППРС 194,0 0,598 139,5 0,061 189,5 0,524
При анализе параметров мозолистого тела между группами в зависимости от степени инвалидизации (балла EDSS) получены следующие результаты. Выявлена статистически достоверная разница (р<0,01) между группами пациентов с лёгкой инва-лидизацией и умеренной инвалидизацией по толщине ствола мозолистого тела. Между группами пациентов с инвалидизацией до 5 баллов и выраженной инвалидизацией (свыше 5,5 баллов) отмечены достоверные различия (р<0,001; р<0,05) по всем параметрам. Результаты сравнительного анализа
показателей между группами в зависимости от степени инвалидизации представлены в таблице 5.
Проведен корреляционный анализ групп пациентов и морфометрических показателей мозолистого тела. Выявлены положительные корреляционные связи слабой силы между возрастом и сроком болезни, возрастом и степенью инвалиди-зации; средней силы между сроком болезни и степенью инвалидизации. Получены отрицательные корреляционные связи слабой силы между сроком болезни
Таблица 5
Сравнительный анализ морфометрических параметров мозолистого тела в зависимости от степени инвалидизации (балла ББББ)
Показатели Колено МТ Ствол МТ Валик МТ
и Р и Р и Р
(баллы) 1-3 - 3,5-5 921,0 0,275 683,5 0,003 930,5 0,309
1-3 - 5,5-8 228,0 0,000 188,5 0,000 390,5 0,052
3,5-5 - 5,5-8 382,0 0,001 473,5 0,011 460,5 0,009
и толщиной валика мозолистого тела; средней силы между сроком болезни, и толщиной колена и ствола мозолистого тела, а также между степенью инвалидизации и толщиной колена и ствола мозолистого тела. При корреляционном анализе показателей
мозолистого тела между собой выявлены сильные положительные связи между коленом и стволом мозолистого тела и связи меньшей силы между этими параметрами и валиком мозолистого тела. Результаты корреляционного анализа представлены в таблице 6.
Таблица 6
Корреляционный анализ групп пациентов и морфометрических параметров
мозолистого тела
Показатели Возраст Срок болезни Колено МТ Ствол МТ Валик МТ
Возраст - ,373 (**) ,449 (**) ,001 -,095 ,123
Срок болезни,373 (**) - ,586 (**) -,504 (**) -,562 (**) -,196 (*)
449 (**) ,586 (**) - -,371 (**) -455 (**) -,150
Колено МТ,001 -,504 (**) -,371 (**) - ,656 (**) ,588 (**)
Ствол МТ -,095 -,562 (**) -455 (**) ,656 (**) - ,562 (**)
Валик МТ,123 -,196 (*) -,150 ,588 (**) ,562 (**) -
Примечание. Статистическая значимость корреляций: * - р<0,05, ** - р<0,01
Проанализированы изменения параметров мозолистого тела при рассеянном склерозе в зависимости от типа течения, срока заболевания и степени инвалиди-зации. Наиболее чувствительным по отношению к исследуемым показателям оказался ствол мозолистого тела, в меньшей степени колено. Валик мозолистого тела изменялся под действием указанных параметров минимально. Атрофические изменения колена и ствола мозолистого тела прогрессируют с утяжелением типа течения заболевания, увеличением срока болезни и нарастанием степени инвали-дизации. Валик мозолистого тела подвергается значительной атрофии только при первично-прогредиентном течении рассеянного склероза и, соответственно, выраженной инвалидизации. При одинако-
вом сроке заболевания атрофия мозолистого тела у больных с первично-прогредиентным течением рассеянного склероза выражена гораздо сильнее, чем при других типах течения. При сроке заболевания более 10 лет и прогредиентных типах течения существенной разницы между исследуемыми параметрами не выявлено. Таким образом, каллозальная атрофия является маркером нейродеге-неративных процессов в белом веществе больших полушарий головного мозга. Уменьшение размеров мозолистого тела при прогрессирующих типах течения свидетельствует о продолжающейся вторичной дегенерации волокон, при этом у больных с первично-прогредиентным типом течения рассеянного склероза преобладает первичная прогрессирующая диффузная потеря аксонов. Полученные
результаты отражают процессы первичной и вторичной дегенерации мозолистого тела при рассеянном склерозе.
Применение каллозальной морфомет-рии позволяет объективно оценить степень выраженности атрофических изменений мозолистого тела и скорость развития ней-родегенеративных процессов. Количественная оценка параметров мозолистого тела может быть использована для уточнения типа течения и прогностической оценки прогрессирования заболевания.
Литература
1. Лорина Л.В. Современные принципы те-
рапии рассеянного склероза (на примере Рязанской области) / Л.В. Лорина, Н.Т. Джапаралиева, Л.М. Михеева // Рос. ме-дико-биол. вестн. им. акад. И.П. Павлова. - 2013. - №4. - С. 162-167.
2. Пат. 2396907 РФ, МПК A61B6/03. Спо-
соб прижизненного определения размеров мозолистого тела / А.Н. Бирюков. - № 2396907. - заявл. 18.02.2008; опубл. 20.08.2010.
3. Прахова Л.Н. Атрофические изменения в
головном мозге и их связь с неврологическими нарушениями у больных рассеянным склерозом / Л.Н. Прахова, А.Г. Ильвес, А.М. Петров // Журн. неврологии и психиатрии им. С.С.Корсакова. -2009. - Т. 109, №7. - С. 32-37.
4. Трофимова Т.Н. Лучевая диагностика рассеянного склероза / Т.Н. Трофимо-
ва, Н.А. Тотолян, А.В.Пахомов. -СПб.: ЭЛБИ-СПб, 2010. - 128 с.
5. Шмидт Т.Е. Рассеянный склероз: руко-
водство для врачей / Т.Е. Шмидт, Н.Н. Яхно. - 4-е изд. - М. : МЕДпресс-информ, 2012. - 272 с.
6. Якушев К.Б. МРТ-анализ изменений мо-
золистого тела при очаговых и диффузных поражениях головного мозга: авто-реф. дис. ... канд. мед. наук / К.Б. Якушев. - Нижний Новгород, 2007. - 24 с.
7. Corpus callosum atrophy - a simple predictor of multiple sclerosis progression: a longitudinal 9-year study / M. Vaneckova // Eur. Neurol. - 2012. - Vol. 68, №1. - P. 7-23.
8. Corpus callosum index and long-term disability in multiple sclerosis patients / O. Yaldizli // J. Neurol. - 2010. -Vol. 257, № 8. - Р. 1256-1264.
9. Corpus сallosum аtrophy OTrrelates with gray
matter atrophy in patients with multiple sclerosis / E. Klawiter // J. Neuroimag. -2011. - Vol. 19, №11. - Р. 26-27.
10. Martola J. Progression of non-age-related callosal brain atrophy in multiple sclerosis: a 9-year longitudinal MRI study representing four decades of disease development / J. Martola, L. Stawiarz, S. Fredrikson // J. Neurol., Neurosurg. and Psych. - 2007. - Vol. 78. - P. 375-380.
11. Zivadinov R. Neuroimaging in multiple sclerosis / R. Zivadinov, J. Cox // Int Rev. Neurobiol. - 2007. - Vol. 79. - P. 449-474.
ATROPHIC CHANGES OF THE CORPUS CALLOSUM IN MULTIPLE SCLEROSIS
N.T. Dzhaparalieva, L. V. Lorina
The changes in the parameters of the corpus callosum, depending on the type of flow, duration of disease and degree disability in multiple saclerosis. Most sensitive with respect to the investigated indices proved trunk of the corpus callosum, to a lesser extent the knee. For the same period of the disease atrophy of the corpus callosum in patients with primary progressive course of multiple sclerosis is much more pronounced than in other types of flow. Reducing the size of the corpus callosum in progressive types of flow suggests ongoing secondary degeneration of fibers.
Keywords: the corpus callosum, MRI morphometric, atrophy, multiple sclerosis.
Лорина Л.В. - к.м.н., доц. кафедры неврологии, нейрохирургии и медицинской генетики ГБОУ ВПО РязГМУ Минздрава России.
Джапаралиева Н.Т. - очный аспирант кафедры неврологии, нейрохирургии и медицинской генетики ГБОУ ВПО РязГМУ Минздрава России.
E-mail: [email protected]
КЛИНИЧЕСКИМ РАЗБОР
Агенезия мозолистого тела, ассоциированная с наследственными синдромами
О.А. Милованова12, Т.Ю. Тараканова1, Ю.Б. Проничева1, Л.П. Катасонова2, С.Х. Биче-Оол2, Т.Э. Ворожбиева2
ФГБОУ ДПО «Российская медицинская академия непрерывного профессионального образования» Минздрава России, Москва, Россия; 2ГБУЗ Детская городская клиническая больница им. З.А. Башляевой Департамента здравоохранения Правительства Москвы, Москва, Россия
Агенезия мозолистого тела (АМТ) обнаруживается при церебральных дисгенезиях, ассоциированных с различными наследственными синдромами. Она традиционно подразделяется на тотальную (отсутствуют комиссуральные волокна) и парциальную (агенезия ростральных и каудальных отделов мозолистого тела). АМТ может встречаться изолированно или в сочетании с другими пороками развития головного мозга. Изолированные нарушения мозолистого тела клинически могут не проявляться, что значительно затрудняет своевременную диагностику данной патологии. Наличие АМТ может быть подтверждено данными различных методов нейровизуализации, включая пренатальное ультразвуковое исследование головного мозга. В настоящей статье приведены два собственных клинических наблюдения пациентов с АМТ, ассоциированной с наследственными синдромами. В одном случае имело место относительно благоприятное течение заболевания, в другом - описана тяжелая младенческая форма с летальным исходом, с представлением детальных данных аутопсии и морфологического исследования мозга. Особое внимание уделено вопросам анализа клинических фенотипов, прижизненной и постмортальной диагностике болезни.
Ключевые слова: агенезия, мозолистое тело, клиническая манифестация, наследственные синдромы. DOI: 10.18454/ACEN.2017.2.9
Agenesis of the corpus callosum associated with hereditary syndromes
Ol"ga A. Milovanova12, Tat"yana Yu. Tarakanova1, Yuliya B. Pronicheva1, Lyubov" P. Katasonova2, Salbakay Kh. Biche-Ool2, Tat"yana E. Vorozhbieva2
1Russian Medical Academy of Continuous Professional Education, Ministry of Healthcare of the Russian Federation, Moscow, Russia
2Tushino Children"s City Hospital, Moscow, Russia
Agenesis of the corpus callosum (ACC) is detected in patients with cerebral dysgenesis associated with various hereditary syndromes. It is conventionally subdivided into total (the absence of commissural fibers) and partial (agenesis of the rostral and caudal areas of the corpus callosum) ACC. The disorder can either be individual or associated with other developmental brain malformations. Isolated pathologies of the corpus callosum can be clinically occult, thus significantly impeding diagnosis of this pathology. AAC can be verified using various neuroimaging data, including fetal brain ultrasonography. In this study, we report two cases ofpatients with ACC associated with hereditary syndromes from our own clinical experience. In one case, the course of the disease was relatively favorable. The severe infantile form with fatal outcome is reported in the second case. The detailed autopsy data and results of morphological examination of the brain are presented. Special attention is paid to the issues associated with analysis of clinical phenotypes, as well as lifetime and postmortem diagnosis of the disease.
Keywords: agenesis, corpus callosum, clinical manifestation, hereditary syndromes. DOI: 10.18454/ACEN.2017.2.9
Введение
Мозолистое тело (МТ) является самой крупной комиссу-ральной спайкой мозга. Агенезия мозолистого тела (АМТ) -хорошо известная церебральная аномалия развития -представляет собой отсутствие соединения между двумя полушариями мозга. В настоящее время верифицируют тотальную АМТ (отсутствуют комиссуральные волокна) и парциальную АМТ (агенезия ростральных и каудальных отделов МТ). В современной медицинской литературе парциальную АМТ нередко называют дисгенезией МТ, однако корректнее использовать термин «парциальная агенезия МТ» .
В связи с отсутствием достоверной информации о распространенности АМТ довольно сложно установить истинную частоту встречаемости наследственных синдромов (НС), сопровождающихся формированием АМТ. Диагностика затрудняется неспецифичностью клинических симптомов на ранних стадиях заболевания и наличием атипичных форм заболевания. Частота АМТ составляет 0,3-0,7% в общей популяции и 2-3% среди инвалидов с умственной отсталостью . АМТ может встречаться при НС с аутосомно-до-минантным, аутосомно-рецессивным или Х-сцепленным типами наследования . С. Schell-Apacik и соавт. описали АМТ у 29% пациентов с установленной генетической патологией. Существует большое разнообразие НС,
КЛИНИЧЕСКИЙ РАЗБОР
Агенезия мозолистого тела
ассоциированных с АМТ, включая формы с точковыми мутациями в редких генах , сложные цитогенетические синдромы , митохондриальные болезни . АМТ описана при наследственных метаболических заболеваниях , болезни Гентингтона и других наследственных синдромах .
Большинство НС, ассоциированных с АМТ, являются мультисистемными. Неврологические проявления у пациентов с АМТ, обусловлены преимущественно сопутствующей церебральной патологией, случаи изолированной патологии практически бессимптомны. В случаях сочетан-ного поражения АМТ приблизительно в 35-40% обнаружены двигательные нарушения . По мнению S. Santo , задержка психомоторного развития у детей раннего возраста с АМТ составляет около 25-30%. Среди парок-сизмальных неврологических проявлений у детей первого года жизни доминируют младенческие судороги . М. Bedeschi и соавт. исследовали 63 случая АМТ в сочетании с неврологическими расстройствами (умственная отсталость различной степени и эпилепсия), среди которых у 33% пациентов был подтвержден НС.
КТ/МРТ-признаки АМТ включают: наличие межполушар-ной кисты, смещение вверх расширенного III желудочка и специфические изменения формы тел боковых желудочков - так называемый симптом «ухвата» . Пренаталь-ная МРТ наиболее достоверно подтверждает наличие АМТ плода , постнатальная МРТ обладает преимуществом в дифференциации сопутствующих врожденных церебральных аномалий развития .
Специфическое лечение АМТ отсутствует. При наличии у пациентов эпилептических приступов коррекция судорожной активности не отличается от таковой у пациентов с эпилепсией без АМТ .
Прогноз АМТ зависит от наличия или отсутствия сопутствующей церебральной патологии и связанных с ней пороков развития . В странах, в которых законодательство допускает прерывание беременности после 20-й нед гестации, прогноз неврологического исхода у пациентов с АМТ может играть определяющую роль в решении вопроса о продолжении или прерывании беременности.
В связи со сложностью диагностики сочетанного поражения МТ, представляется целесообразным представить описание двух пациентов, находившихся под нашим наблюдением.
Клинические описания
Пациент И., 3 года 8 мес, наблюдается с задержкой психического, речевого и моторного развития.
Анамнез жизни и заболевания. Мальчик родился от 3-й беременности, протекавшей с токсикозом в I триместре, ОРВИ во II триместре, задержкой внутриутробного развития в III триместре. Роды у матери 2-е срочные, на 36-й неделе ге-стации. Оценка по шкале Апгар - 7/7 баллов, масса тела при рождении - 2050 г, длина - 47 см, окружность головы -34,0 см. В периоде ранней адаптации состояние ребенка ближе к тяжелому за счет церебральной ишемии 1-й степени (синдром угнетения ЦНС), дыхательной недостаточности. По состоянию здоровья ребенок был переведен в отделение реанимации и интенсивной терапии (ОРИТ),
где находился в течение 1-й нед жизни, далее переведен в отделение для новорожденных (1-й мес жизни), получал нейрометаболическую и сосудистую терапию в возрастных дозировках, был выписан домой с улучшением. На первом году жизни мальчик развивался с задержкой моторного, психического и речевого развития средней степени. Получал повторные курсы восстановительного лечения (пан-тогам - 2 г/сут, гаммалон - 2 г/сут), общеукрепляющий массаж, ЛФК, терапию по методике Войта, физиотерапевтические мероприятия (озокеритовые аппликации и др).
Объективно: кожные покровы чистые, мальчик пониженного питания. Форма черепа гидроцефальная. Зубы: 8/8. Глубоко посаженные глаза, оттопыренные уши, короткая шея, крыловидные складки на шее. В легких дыхание пу-эрильное, хрипов нет. Тоны сердца ясные, ритм правильный, систолический шум прослушивается над всей областью сердца. Живот мягкий, безболезненный. Печень, селезенка не увеличены. Наружные половые органы сформированы по мужскому типу.
Неврологический статус. В сознании, глазные щели равные, зрачки округлой формы средней величины, равные, альтернирующее сходящееся косоглазие, фотореакции живые, лицо симметрично, бульбарных нарушений нет. Диффузная мышечная гипотония. Сухожильные рефлексы симметричные, средней живости. Моторные навыки: самостоятельно сидит, ползает на четвереньках, ходит самостоятельно с поддержкой за одну руку. Оценка глобальных моторных функций по шкале R. Palisano (GMFCS): 1-й уровень. Высшие мозговые функции: ребенку доступно понимание простых инструкций и ситуативных вопросов. Нарушены восприятие, интерпретация и логическая последовательность сюжетных картинок; нарушены регуля-торные и динамические компоненты игровой деятельности. В речевой сфере отсутствует понимание развернутых высказываний, сложных грамматических конструкций. Собственная речь представлена отдельными простыми словами, фразовая речь не сформирована. Оценка психоречевого развития по шкале И.А. Скворцова - 70 баллов, что соответствует средней степени когнитивных расстройств.
Данные инструментальных и лабораторных методов обследования
Нейросонография: в коронарной плоскости определяются широко расположенные передние рога боковых желудочков, наружный край их вогнут, полость прозрачной перегородки не визуализируется. В сагиттальной плоскости: мозолистое тело не визуализируется, отмечается веерообразное отхождение борозд. Заключение: тотальная аге-незия мозолистого тела.
Эхокардиография: врожденный порок сердца (дефект межжелудочковой перегородки).
УЗИ внутренних органов: аномалия формы и увеличение размеров желчного пузыря. Ротация правой почки.
Консультация окулиста: миопический астигматизм, поражение зрительных проводящих путей с обеих сторон.
ЭЭГ в состоянии бодрствования в динамике: (в возрасте 10 мес и 3 года): на фоне задержки формирования корковых ритмов типичной эпилептиформной активности не зарегистрировано.
Рентгенография коленных суставов, кистей (1 год 11 мес): остеопороз. Костный возраст 12 мес.
Цитогенетическое обследование (Медико-генетический научный центр): кариотип 46XYdub (8)(p23.1p21.3). Заключение: хромосомный синдром, частичная трисомия 8p.
Клинический диагноз: Хромосомная болезнь (частичная трисомия 8p). Врожденный порок развития головного мозга: тотальная агенезия мозолистого тела. Детский церебральный паралич: атонически-астатическая форма. Двигательные нарушения по шкале GMFCS 1-го уровня. Общее недоразвитие речи I-II степени. Дефект межжелудочковой перегородки.
Пациентка Е., 35-е сут жизни.
Анамнез жизни и заболевания: девочка родилась от первой беременности, протекавшей в I триместре на фоне угрозы прерывания, в III триместре выявлена задержка внутриутробного развития. Роды 1-е преждевременные, на 34-35-й неделях беременности в тазовом предлежании; оценка по шкале Апгар 5/5 баллов, масса тела при рождении - 1570 г, длина - 42 см, окружность головы - 33 см. При рождении состояние ребенка расценено как крайне тяжелое (церебральная ишемия II-III степени, синдром угнетения ЦНС, дыхательная недостаточность II-III степени, первичный иммунодефицит). По состоянию здоровья на 3-е сут жизни ребенок переведен в ОРИТ, где был подключен к аппарату искусственной вентиляции легких (ИВЛ).
Объективно: состояние тяжелое, девочка подключена к аппарату ИВЛ в режиме BIPAP. Питание зондовое. Фено-типические особенности: полная двусторонняя расщелина верхней губы и твердого неба, крылья носа деформированы, носовой ход и хрящевая пластинка справа не сформированы, низкорасположенные ушные раковины, с двух сторон козелок и противокозелок практически не сформированы. Кожные покровы бледной окраски с сероватым оттенком, видимые слизистые чистые, влажные, бледно-розовые, язык обложен белым налетом. Мраморность конечностей, туловища, дистальный акроцианоз, тоны сердца приглушены, ритм правильный, частота сердечных сокращений - 120-140 в мин. В легких дыхание ослабленное, проводится во все отделы. Живот умеренно увеличен в размерах, с трудом доступен пальпации. Печень: увеличена в размерах, плотной консистенции, нижний край выступает из-под реберной дуги на 3 см. Селезенка: не увеличена в размерах.
Неврологический статус: уровень сознания - медикаментозная седация. Менингеальных симптомов нет, глазные яблоки по средней линии, фотореакции вялые, снижена спонтанная двигательная активность, диффузная мышечная гипотония, сухожильные и периостальные рефлексы вызываются с трудом. Безусловные рефлексы периода но-ворожденности не вызываются. Высшие мозговые функции по тяжести состояния оценить не представлялось возможным.
Ухудшение состояния ребенка произошло на 31-е сут жизни. Отмечалось нарастание признаков дыхательной недостаточности (акроцианоз), снижение сатурации гемоглобина кислородом до 81%, развитие отечного (асцит) и интоксикационного (лихорадка, нарушение микроциркуляции) синдромов, появилась брадикардия.
Посев из зева на микрофлору (13-е сут жизни): выявлены Klebsiela pneumoniae 106, Acinetobacter aumanii l06 - полирезистентная. Посев крови: выделены дрожжевые грибы рода Candida.
Рентгенография органов грудной клетки (в динамике): признаки полисегментарной пневмонии в верхней доле легкого справа.
Нейросонография: парциальная АМТ, перивентрикулярный отек.
Цитогенетическое исследование: 46XX, Del(7)(q32): терминальная делеция длинного плеча 7-й хромосомы.
Общий анализ крови: количество лейкоцитов уменьшилось с исходного 21х109/л до 7,8х109/л на 31-е сут (норма 6,5-13,8х109/л), тромбоцитов - с 129^109/л до 83х109/л (норма Ш-400х109/л).
В биохимическом анализе крови: уровень С-реактивного белка повысился до 20 мг, гипопротеинемия с уменьшением количества альбуминов.
Общий анализ мочи: выявлены почкующиеся дрожжевые грибы рода Candida.
Клинический диагноз: Врожденная генерализованная инфекция бактериально-грибковой этиологии. Очаговая сливная двусторонняя пневмония гнойно-грибковой этиологии. Парциальная агенезия мозолистого тела. Врожденная двусторонняя расщелина верхней губы и твердого неба. Бронхолегочная дисплазия. Малые аномалии развития сердца. Открытое овальное окно. Гиподиспла-зия тимуса. Подковообразная почка. Недоношенность 34-35 недель.
Для введения пациентке лекарственных препаратов использовался сосудистый катетер, установленный в правую подключичную вену. Пациентка получала: антибиотики (цефтриаксон, меропенем, ванкомицин), инфузионную терапию (растворы глюкозы, аминовена, интралипида и др.), кортикостероиды (дексаметазон), гемостатическую терапию (переливание эритроцитарной массы, введение дицинона, гепарина), противогрибкую терапию (флюко-назол) в возрастных дозировках.
Несмотря на проведение интенсивной терапии, у пациентки развились необратимые нарушения в головном мозге и нарушения витальных функций, повлекшие за собой смерть.
Макроскопия головного мозга. Головной мозг плохо сохраняет форму на столе, без дифференцировки на белое и серое вещество, в затылочной доле левого полушария имеется крупноочаговое субэпендимарно-паренхиматозное кровоизлияние неправильной формы, с нечеткими границами, темно-красного цвета, размером 6,5х5,8х5,6 см с перифокальным размягчением вещества головного мозга. Отмечаются мелкоочаговые и точечные кровоизлияния в мягкую мозговую оболочку в теменной области левого полушария. Мозолистое тело уменьшено в передне-заднем размере, шириной 1,5 см, толщиной 0,3-0,4 см; мозжечок правильной формы, продолговатый мозг обычного строения, сосудистые сплетения полнокровные (рис. 1).
КЛИНИЧЕСКИЙ РАЗБОР Агенезия мозолистого тела
Рис. 1. Макропрепарат головного мозга пациентки Е. в возрасте 1-го месяца 3-х суток жизни, с множественными врожденными пороками развития, парциальной атрофией мозолистого тела (АМТ). Стрелкой показана парциальная АМТ (цветную версию см. на обложке)
Fig. 1. A gross specimen of the brain from female patient E. aged 1 month and 3 days, with multiple congenital developmental malformations and partial atrophy of the corpus callosum (ACC). Partial ACC is shown with an arrow (see color version on the cover)
Органы кровообращения. Сердце: размеры 4,8*3,2*2,7 см; эпикард и перикард тонкие, гладкие, блестящие; консистенция сердечной мышцы мягко-эластичная. Миокард синюшно-красного цвета. В полостях сердца содержится жидкая темная кровь. Толщина миокарда правого желудочка 0,3 см, левого - 0,6 см. Эндокард гладкий, блестящий, прозрачный. Эндокард правого и левого предсердий с участками перламутрового цвета. Очаговые субэндокар-диальные кровоизлияния в правом и левом желудочках. В обоих желудочках отмечаются поперечно идущие аномальные хордальные нити, в правом желудочке имеется частично расщепленная сосочковая мышца. Створки трехстворчатого и двустворчатого клапанов гладкие, блестящие, прозрачные. Овальное окно открыто, диаметром 0,4 см, артериальный проток закрыт. Периметр легочного ствола - 2,4 см, аорты над клапанами - 1,6 см, перед пле-чеголовным стволом - 1,6 см, в восходящем отделе -1,5 см, на уровне диафрагмы - 1,3 см, брюшного отдела - 1,2 см. Магистральные сосуды с бледно-желтой интимой.
Органы мочеполовой системы. Имеется единственная под-ковобразная почка размерами 7,0*4,2*1,1 см, с наличием перешейка, соединяющего нижний полюс почки, шириной 2,0 см; поверхность дольчатая, вид на разрезе с четкой дифференцировкой коркового и мозгового вещества, корковое вещество серовато-розового цвета, пирамиды серо-красного цвета, обращает на себя внимание ярко-желтое прокрашивание сосочков пирамид. Слизистая оболочка лоханок серовато-розоватая, тусклая, в просвете содержится ярко-желтая моча. Мочеточники в виде узких тяжей, сформированы с обеих сторон, диаметром 0,2-0,4 см, мочевой пузырь содержит небольшое количество ярко-желтой мочи, складчатость сохранена.
Патологоанатомический диагноз. Отек головного мозга. Очаговая сливная двусторонняя пневмония, двусторонний гидрогемоторакс, фибринозный плеврит, асцит. Фибри-
нозный перитонит, острый гепатит. Множественные врожденные пороки развития. Парциальная агенезия мозолистого тела. Врожденная двусторонняя расщелина верхней губы и твердого неба. Мальформация сосудов головного мозга. Гиподисплазия тимуса (дефицит массы - 87,3%). Редукция фолликулов селезенки. Обеднение периферических лимфатических узлов. Бронхолегочная дисплазия (фиброз межальвеолярных перегородок). Малые аномалии развития сердца. Открытое овальное окно (диаметром 0,4 см). Подковообразная почка с наличием немногочисленных клубочковых и канальцевых кист.
Обсуждение_
АМТ, ассоциированная с моногенными и хромосомными синдромами, сложными хромосомными аберрациями, является достаточно редкой патологией. Истинная (первичная) АМТ представляет собой врожденный порок развития мозга и формируется до 12-16-й нед гестации . В обоих наших наблюдениях верифицирована истинная АМТ, связанная с хромосомными аберрациями. В первом случае выявлена частичная трисомия 8p, сочетающаяся с АМТ, во втором - парциальная моносомия (терминальная делеция) длинного плеча 7-й хромосомы, сочетающаяся с парциальной АМТ.
В описанных наблюдениях внутриутробная инфекция (цитомегаловирусная инфекция, токсоплазмоз, краснуха и др.) отсутствовала, обе беременности протекали на фоне угрозы прерывания, задержки внутриутробного развития плода. Однако уточнить неблагоприятный фактор, способствующий появлению АМТ, не удалось, что нередко отмечается и в зарубежных исследованиях. Риск врожденной инфекции в этиологии АМТ является невысоким . Роды в двух наблюдениях были преждевременными; оба ребенка родились недоношенными, с внутриутробной гипотрофией I-II степени и низкой оценкой по шкале Апгар, что привело к дальнейшей задержке формирования моторных навыков и высших корковых функций.
При неврологическом обследовании в 1-м наблюдении обнаружены минимальные двигательные нарушения по шкале глобальных моторных функций, общее недоразвитие речи I-II степени, что подразумевает относительно благоприятное течение заболевания. Напротив, во 2-м наблюдении в позднем неонатальном периоде у больной девочки на фоне врожденного дефицита иммунной системы развилась генерализованная инфекция бактериально-грибковой этиологии. В дальнейшем на неблагоприятное течение заболевания, по-видимому, повлияла полиорганная недостаточность, произошел разрыв сосудистой мальформации затылочной доли левого полушария мозга, позже сформировался отек головного мозга. Тяжесть церебральной и соматической патологии оказалась несовместимой с жизнью.
В первом случае инструментальное обследование подтвердило наличие тотальной АМТ (данные нейросонографии), а при эхокардиография был выявлен врожденный порок сердца (дефект межжелудочковой перегородки); во втором наблюдении парциальная АМТ была верифицирована прижизненно и постмортально. Кроме того, во втором наблюдении постмортально дополнительно были обнаружены мальформация сосудов головного мозга, гипо/дисплазия тимуса, редукция фолликулов селезенки, обеднение периферических лимфатических узлов, бронхолегочная диспла-зия, малые аномалии развития сердца (открытое овальное
окно), единственная подковообразная почка с наличием немногочисленных клубочковых и канальцевых кист.
Таким образом, яркой особенностью описанных наблюдений явилось сочетание соматической и церебральной патологии, входящей в дизэмбриогенетические синдромы, включая аномалии развития головного мозга и множе-
ственные дополнительные пороки развития (полиорганная патология). Подтверждена прямая зависимость между распространенностью врожденной патологии и тяжестью течения и прогноза заболевания.
Список литературы
1. Stevenson R.E., Hall J.G. Human Malformations and Related Anomalies. NY: Oxford University Press, 2006.
2. Volpe Р., Paladini D., Resta M. et al. Characteristics, associations and outcome of partial agenesis of the corpus callosum in the fetus. Ultrasound Obstet Gynecol 2006; 27: 509-516. PMID: 16619387 DOI: 10.1002/uog.2774.
6. Kato M., Das S., Petras K. et al. Mutations ofARX are associated with striking pleiotropy and consistent genotype-phenotype correlation. Hum Mutat. 2004; 23: 147-159. PMID: 14722918 DOI: 10.1002/humu.10310.
7. Dobyns WB. Absence makes the search grow longer. Am J Hum Genet. 1996; 58: 7-16. PMID: 8554070.
8. Скворцов И. А. Неврология развития: руководство для врачей. М.: Лит-терра, 2008. 200 с.
10. Клюшников С.А., Иллариошкин С.Н., Устюжина М.К. и др. Агенезия мозолистого тела у пациента с хореей Гентингтона. Атмосфера. Нервные болезни. 2006; 4: 35-39.
11. Иванова-Смоленская И.А., Маркова Е.Д., Иллариошкин С.Н., Никольская Н.Н. Моногенные наследственные болезни центральной нервной системы. В кн.: Наследственные болезни нервной системы. М.: Медицина, 1998: 9-104.
12. Goodyear P.WA., Bannister C.M., Russel S. et al. Outcome in prenatally diagnosed fetal agenesis of the corpus callosum. Fetal Diagn Ther. 2001; 16: 139-145. PMID: 11316928 DOI:53898.
13. Santo S., Antonio F., Homfray T. et al. Counseling in fetal medicine: agenesis of the corpus callosum. Ultrasound Obstet Gynecol. 2012; 40: 513-521. PMID: 23024003 DOI: 10.1002/uog.12315.
14. Lacey D.J. Agenesis of the corpus callosum: clinical features in 40 children. Am J. Dis. Child. 1985; 139: 953-955. PMID: 4036933.
15. Bedeschi M.F., Bonaglia M.C., Grasso R. et al. Agenesis of the corpus cal-losum: clinical and genetic study in 63 young patients. Pediatr Neurol. 2006; 34: 186-193. PMID: 16504787 DOI:10.1016/j.pediatrneurol.2005.08.008.
16. Милованова О.А., Алиханов А.А., Тамбиев И.Е., Тараканова Т.Ю. Современная диагностика агенезии мозолистого тела у детей. Журнал неврологии и психиатрии им. С.С. Корсакова. 2017; 1: 63-66. DOI: 10.17116/jnevro20171171163-66.
17. Rapp B., Perrotin F., Marret H. et al. Value of fetal cerebral magnetic resonance imaging for the prenatal diagnosis and prognosis of corpus callosum agenesis. J Gynecol Obstet Biol. Reprod. 2002; 31: 173-182. PMID: 12016416.
18. Милованова О.А., Коновалов Р.Н., Иллариошкин С.Н. Пороки развития мозолистого тела. Клинические и нейровизуализационные проявления. Учебное пособие. М.: Медиа Сфера, 2015. 104 с.
19. Visentin A., Pilu G., Falco P. et al. The transfrontal view: a new approach to the visualization of the fetal midline cerebral structures. J Ultrasound Med. 2001; 20: 329-333. PMID: 11316310.
1. Stevenson R.E., Hall J.G. Human Malformations and Related Anomalies. New York: Oxford University Press, 2006.
2. Volpe P., Paladini D., Resta M. et al. Characteristics, associations and outcome of partial agenesis of the corpus callosum in the fetus. Ultrasound Obstet Gynecol. 2006; 27: 509-516. PMID: 16619387 DOI: 10.1002/uog.2774.
3. Schell-Apacik C.C., Wagner K., Bihler M. et al. Agenesis and dysgenesis of the corpus callosum: clinical, genetic and neuroimaging findings in a series of 41 patients. Am J Med Genet. 2008; 146A: 2501-2511. PMID: 18792984 DOI: 10.1002/ajmg.a.32476.
4. Richards L.J., Plachez C., Ren T. Mechanisms regulating the development of the corpus callosum and its agenesis in mouse and human. Clin Genet. 2004; 66: 276-289. PMID:15355427 DOI: 10.1111/j.1399-0004.2004.00354.x.
5. Mitchel T.N., Free S.L., Williamson K.A. et al. Polymicrogyria and absence of pineal gland due to PAX6 mutation. Ann Neurol. 2003; 53: 658-663. PMID: 12731001 DOI: 10.1002/ana.10576.
6. Kato M., Das S., Petras K. et al. Mutations ofARX are associated with striking pleiotropy and consistent genotype-phenotype correlation. Hum Mutat. 2004; 23(2): 147-159. PMID: 14722918 DOI: 10.1002/humu.10310.
7. Dobyns W.B. Absence makes the search grow longer. Am. J. Hum. Genet. 1996; 58: 7-16. PMID: 8554070.
8. Skvortsov I.A. Nevrologiya razvitiya: rukovodstvo dlya vrachey. . Moscow: Litterra. 2008. 200p. (In Russ.)
9. Dobyns WB. Agenesis of the corpus callosum and gyral malformations are frequent manifestations of non-ketotic hyperglycinemia. Neurology. 1989; 39: 817-820. PMID: 2786166.
10. Klyushnikov S.A., Illarioshkin S.N., Ustyuzhina M.K. et al. Atmosfera. Nervnye bolezni. . 2006; 4: 35-39. (in Russ.)
11. Ivanova-Smolenskaya I.A., Markova E.D., Illarioshkin S.N., Nikolskaia N.N. In: Nasled-stvennye bolezni nervnoy sistemy. . Moscow: Meditsina. 1998: 9-104. (in Russ.)
12. Goodyear P.W.A., Bannister C.M., Russel S. et al. Outcome in prenatally diagnosed fetal agenesis of the corpus callosum. Fetal Diagn Ther. 2001; 16: 139-145. PMID: 11316928 DOI:53898.
13. Santo S., Antonio F., Homfray T. et al. Counseling in fetal medicine: agenesis of the corpus callosum Ultrasound Obstet Gynecol. 2012; 40: 513-521. PMID: 23024003 DOI: 10.1002/uog.12315.
14. Lacey D.J. Agenesis of the corpus callosum: clinical features in 40 children. Am J Dis Child. 1985; 139: 953-955. PMID: 4036933.
15. Bedeschi M.F., Bonaglia M.C., Grasso R. et al. Agenesis of the corpus callosum: clinical and genetic study in 63 young patients. Pediatr Neurol. 2006; 34: 186-193. PMID: 16504787 DOI:10.1016/j.pediatrneurol.2005.08.008.
16. Milovanova O.A., Alikhanov A.A., Tambiev I.E. et al. . Zhurnal nevrologii i psikhiatrii im S.S. Korsakova. 2017; 1: 63-66 DOI: 10.17116/jnevro20171171163-66 (in Russ.)
17. Rapp B., Perrotin F., Marret H. et al. Value of fetal cerebral magnetic resonance imaging for the prenatal diagnosis and prognosis of corpus callosum agenesis. J Gynecol Obstet Biol Reprod. 2002; 31: 173-182. PMID: 12016416.
18. Milovanova O.A., Konovalov R.N., Illarioshkin S.N. Poroki razvitiya mo-zolistogo tela. Klinicheskie i neyrovizualizatsionnye proyavleniya. . Moscow: Media Sfera, 2015. 104p. (in Russ.).
19. Visentin A., Pilu G., Falco P. et al. The transfrontal view: a new approach to the visualization of the fetal midline cerebral structures. J Ultrasound Med. 2001; 20(4): 329-33. PMID: 11316310.
КЛИНИЧЕСКИЙ РАЗБОР
Агенезия мозолистого тела
Информация об авторах: Милованова Ольга Андреевна - д.м.н., проф. кафедры неврологии детского возраста ФГБОУ ДПО РМАНПО Минздрава России. 123995, Россия, Москва, ул. Баррикадная, д. 2/1. E-mail: [email protected]; Тараканова Т.Ю. - врач-невролог, асп. каф. неврологии детского возраста ФГБОУ ДПО РМАНПО Минздрава России, Москва, Россия;
Проничева Ю.Б. - врач-невролог, асп. каф. неврологии детского возраста ФГБОУ ДПО РМАНПО Минздрава России, Москва, Россия;
Катасонова Л.П. - к.м.н., врач высш. кат., зав. патологоанатомическим отделением ДКГБ им. З.А. Башляевой, Москва, Россия;
Биче-оол С.Х. - патологоанатом, ДКГБ им. З.А. Башляевой, Москва, Россия; Ворожбиева ТЭ. - патологоанатом ДКГБ им. З.А. Башляевой, Москва, Россия.
Information about the authors: Ol"ga A. Milovanova, D.Sci. (Med.), Prof., Department of Child Neurology, Russian Medical Academy of Continuous Professional Education, Ministry of Healthcare of the Russian Federation, Moscow, Russia. 123995, Russia, Moscow ul. Barrikadnaya, d.2/1, e-mail: [email protected];
Tat"yana Y Tarakanova, neurologist, PhD Student, Department of Child Neurology, Russian Medical Academy of Continuous Professional Education, Ministry of Healthcare of the Russian Federation, Moscow, Russia;
Yuliya B. Pronicheva, neurologist, PhD Student, Department of Child Neurology, Russian Medical Academy of Continuous Professional Education, Ministry of Healthcare of the Russian Federation, Moscow, Russia;
Lyubov" P. Katasonova, PhD, Head of the Pathology Department, Tushino Children"s City Hospital, Moscow, Russia; Salbakay Kh. Bi^^ol, pathologist, Tushino Children"s City Hospital, Moscow, Russia; Tat"yana E. Vorozhbieva, pathologist, Tushino Children"s City Hospital, Moscow, Russia.
Для цитирования: Милованова О.А., Тараканова Т.Ю., Проничева Ю.Б. и др. Агенезия мозолистого тела, ассоциированная с наследственными синдромами. Анналы клинической и экспериментальной неврологии. 2017; 10(2): 62-67.
For citation: Milovanova O.A., Tarakanova T.Yu., Pronicheva Yu.B. et al. . Annals of Clinical and Experimental Neurology. 2017; 10(2): 62-67. (In Russ.)
Происходит это благодаря импульсам, которые сосредоточены в мозолистом теле головного мозга.
Что такое мозолистое тело: общая информация
Мозолистое тело головного мозга (МТ) или большая комиссура, как этот элемент называют специалисты, является скоплением нервных волокон.
Оно объединяет между собой две части, формирующие головной мозг - правое и левое полушария. Также мозолистое тело координирует их стабильную работу, обеспечивает слаженность передачи и получения сигналов от каждого из полушарий. Кроме того, мозолистое тело объединяет серое вещество каждого из полушарий мозга.
Образование является плотной по консистенции структурой белого цвета. Анатомия мозолистого тела достаточно сложна – в целом - это вытянутая спереди назад структура, длинна которого, в зависимости от возраста и пола, составляет от 7 до 9 см.
Местом расположения большой комиссуры является продольная щель мозга человека.
Анатомия и функции
Мозолистое тело покрыто сверху небольшим слоем мозгового серого вещества, что объясняет, соответственно, серый покров на нем. При визуальном рассмотрении можно различить 3 основных отдела:
- ствол (или срединный мозговой отдел);
- колено (отдел головного мозга, располагающийся в передней части);
- клюв или валик мозолистого тела (задний отдел).
Яркость большой комиссуре (при рассмотрении на снимках или в разрезе) обеспечивают волокна, которые располагаются радиально и находятся в каждом из полушарий.
Средний отдел при рассмотрении выглядит как выпуклость, которая является одновременно самой длинной частью всего головного мозга. Задний отдел – визуально просматривается, как утолщение относительно других отделов и зон, которое свободно располагается над соседними участками головного мозга. Серое вещество представлено полосками и находится сверху.
Функции, которые обеспечивает мозолистое тело:
- передача важной для функционирования организма информации (импульсами) из одного полушария в другое;
- формирование основных характеристик, определяющих личность и ее особенности;
- основные (базовые, определяющие) навыки и возможность их применения в течение жизни человеком;
- работа по формированию эмоционально – личностной сферы.
Большая комиссура под ударом…
Нарушения мозолистого тела – явление редкое, оно встречается в 2% от всех случаев заболеваний головного мозга и ЦНС. В случае заболеваний мозолистого тела наблюдаются:
- расстройства различного характера и интенсивности, проявляющиеся в эмоционально – личностной и когнитивной сферах;
- физиологические проблемы в работе конечностей;
- проблемы с глазными яблоками и зрением в целом.
Развиваются соответствующие заболевания - агенезия, гипоплазия и дисплазия (дисгенезия) мозолистого тела головного мозга.
Агенезия: главные причины, симптоматика, лечение
Агенезия мозолистого тела, как самостоятельное заболевание, представляет собой сложное нарушение, носящее структурный характер. Если оно имеет место быть, то у пациента наблюдается, соответственно, нарушение ассоциативных связей между правым и левым полушариями головного мозга, чего в нормальном состоянии не наблюдается, так как этот орган отвечает за объединение этих участков.
Заболевание развивается в ходе нарушений (аномалий) в ходе развития. Оно редкое – около 2%, врожденное, проявляется в полном или частичном отсутствии при рассмотрении на снимках или исследованиях этого структурного образования.
Агенезия выражается полном отсутствие большой комиссуры или ее недоразвитостью, иногда она присутствует лишь частично (нет определенного участка). В этом случае образование, если оно недоразвито или присутствует частично, представлено в виде значительно укороченных перегородок или прозрачных столбов свода мозга.
Провоцирующие факторы и симптоматика
Современные неврологи и ученные не могут с точностью назвать основные причины, которые влияют на развитие этой патологии. Основными предполагаемыми факторами являются:
- наследственность (в 70% случаев, если в семье уже были проблемы подобного характера, то они повторятся у будущих поколений);
- генетические (в том числе и хромосомные) изменения и мутации;
- перестройка хромосом (в период формирования плода);
- развитие инфекций, вызванных вирусом, протекающие в период беременности (внутриутробно, особенно опасны на ранних сроках);
- травмы;
- попадание веществ с токсическим (ядовитым) воздействием на организм или формирующийся плод (в том числе, воздействие алкоголя);
- последствия приема медикаментов (побочные эффекты или осложнения);
- нарушение течения беременности (дефицит питательных веществ у плода в период развития);
- нарушение обменных процессов в организме беременной.
Основные симптомы, свидетельствующие о наличии у человека агенезии мозолистого тела и о необходимости немедленного квалифицированного диагностирования:
- гидроцефалия;
- нарушения в развитии и функционировании зрительных и слуховых нервов;
- появление доброкачественных кист и других видов опухолей в мозге;
- недостаточно сформированные, для выполнения заложенных функций, мозговые извилины;
- раннее половое созревание;
- развитие липом;
- разнообразные проблемы и нарушения в работе органов ЖКТ (разной природы и интенсивности);
- нарушение психомоторики;
- проблемы с поведением (особенно остро выражается в детском возрасте);
- диагностика умственной отсталости в легкой степени (выявляется в детском возрасте);
- нарушение координации движений;
- низкий тонус мышц;
- нарушения развития мышц и костей скелета.
Комплекс мер
Лечение чаще всего представляет собой медикаментозную терапию. Включает в себя прием препаратов антиэпилептического ряда, а также кортикостероидных гормонов. Также в некоторых случаях показаны занятия ЛФК (физкультурой с лечебным уклоном).
Дисплазия и гипоплазия - неправильное или недоразвитие МТ
Гипоплазия или, как еще называют это заболевание, - микроцефалия, представляет собой сложную патологию, во время течения и развития которой наблюдается значительное уменьшение (берется значение, исходя из нормальных показателей) объемов головного мозга и, соответственно, мозолистого тела в том числе.
В большинстве случаев вместе с диагностикой гипоплазии наблюдаются и другие нарушения, среди которых, неправильное развитие присутствующих частей мозолистого тела (дисплазия или дисгенезия), недостаточная сформированность спинного мозга, недоразвитие конечностей и ряда внутренних органов.
Причины и клиника патологии
Основной причиной нарушения развития и уменьшения размеров (или полное отсутствие) мозолистого тела является та или иная врожденная патология. Факторы, вызывающие подобные изменения:
- наличие вредных привычек у беременной (курение, прием наркотических препаратов или алкоголя);
- интоксикация;
- облучение радиацией (ионизирующей);
- последствия сложных и серьезных заболеваний – краснухи (перенесенной во взрослом возрасте или в период беременности особенно), гриппа, токсоплазмоза.
- уменьшение объемов головного мозга относительно обычных показателей (основной симптом);
- изменение обычной структуры мозговых извилин и некоторых структур (извилины плоские);
- недостаточное для нормального функционирования развитие височных и лобных долей мозга у человека;
- уменьшение в размерах пирамид – элементов продолговатого мозга (развивается пирамидный синдром);
- нарушения и сбои выявленные в работе мозжечка;
- нарушения функций ствола (отдела головного мозга);
- в большинстве случаев отмечается нарушение интеллекта;
- нарушения физического развития;
- неврологические расстройства и характерные нарушения;
- патологии зрительного бугра.
Состояние современной медицины
При гипоплазии черепная коробка меньших размеров, чем должна быть у человека в норме.
Несмотря на развитие современной медицины качественное и эффективное лечение подобного нарушения отсутствует. Есть возможность сведения проявлений симптомов к минимуму.
Важно помнить, что данная аномалия ведет к снижению продолжительности жизни. Основная мера воздействия – прием медикаментов.
Последствия гипоплазии
Если на раннем этапе развития и формирования аномалии не будут приняты соответствующие меры, то у большинства пациентов в дальнейшем (уже в детском и подростковом возрасте) будут наблюдаться различные проблемы в области неврологии.
Также у многих пациентов с гипоплазией присутствует среднее и тяжелое нарушение интеллекта, задержка развития, как умственного, так и физического.
Так, по данным различных медицинских исследований, не менее чем в 68-71% случаев диагностирования гипоплазии мозолистого тела имеет место такое последствие, как умственная отсталость. Кроме того, нарушение ведет к появлению более серьезных расстройств психического плана, таких как шизофрения.
Последствия дисгенезии
Дисгенезия мозолистого тела может вызывать изменения в системе мышц и в скелете в целом. Она являться распространенной причиной возникновения сколиоза.
Отмечаются отставания в умственном и психо – эмоциональном развитии детей и подростков. Также наблюдаются нарушения интеллекта, неврологические проблемы, задержки в развитии, поэтому пациенты в большинстве случаев нуждаются в постоянном присмотре и интенсивном лечении.
Если принять меры к устранению проявлений, то дети могут обучаться необходимым навыкам, в том числе осваивать несложную школьную программу.
В сухом, но важном остатке
Таким образом, мозолистое тело головного мозга, несмотря на свои крошечные размеры, оказывает большое влияние на жизнь человека. Оно позволяет формироваться личности, отвечает за появление привычек, осознанных действий, умению общаться и различать предметы.
Именно поэтому крайне важно в период беременности относиться к своему здоровью бережно, так как основные нарушения МТ формируются именно в этот период.
Не следует забывать, что мозолистое тело формирует интеллект, делает человека личностью. Несмотря на все попытки изучить эту структуру, ученым еще не удалось раскрыть всех его тайн, поэтому и методов лечения нарушений, если таковые появляются, разработано очень немного.
Основные из них – лекарственная терапия и специальный комплекс упражнений – ЛФК, позволяющий поддерживать оптимальные показатели физического развития. Принимать меры по устранению симптоматики нарушений следует немедленно, иначе желаемых улучшений может и не наступить.
Этот раздел создан чтобы позаботиться, о тех, кому необходим квалифицированный специалист, не нарушая привычный ритм собственной жизни.
ДИСГЕНЕЗИЯ МОЗОЛИСТОГО ТЕЛА
Моему ребенку (возраст 4 мес) по результатам ультрасонографии поставлен диагноз: врожденный порок развития головного мозга - дисгенезия мозолистого тела. Скажите, пожалуйста, чем грозит данный диагноз? К каким последствиям может привест данный диагноз, если дисгенезия не лечится? Каким образом данный порок влияет на психо-моторное развитие?
Заранее спасибо за ответ.
для волнений, и тем более, лечения. В большинстве случаев, данные НСГ могут предлагать довольно косвенные и
неопределенные результаты, и принимаются к сведению только в совокупности с данными клинического осмотра. В таком случае необходима очная консультация квалифицированного невролога.
Внимание - советы на форуме не заменяют очную консультацию!
Моему ребенку (в 4 месяца)по результатам узи поставлен диагноз: паркиста головного мозга правой височной области, а в возрасте 7 месяцев по результатам мрт ставят диагноз: арахноидальная киста правой височной области. Могла ли прививка акдс повлиять на это
Агенезия мозолистого тела
Агенезия мозолистого тела – врожденная патология, важную роль в развитии и распространении которого играют генетические факторы. Само мозолистое тело представляет самое крупное структурное образование мозга, которое соединяет оба полушария между собой. Пересечение волокон, а также их связь с полушариями начинается уже на сроке двенадцати, тринадцати недель. Агенезия мозолистого тела, последствия, лечения и симптомы которого будут рассмотрены ниже, имеет место быть при частичном или полном отсутствии его самого, как такового.
Мозолистое тело – это плотное сплетение нервов в головном мозге. Оно призвано соединять правое и левое мозговые полушария. В его состав входят до двухсот пятидесяти миллионов нейронов. Мозолистое тело плоское и широкое, состоит из аксонов, располагается непосредственно под корой. Волокна, в основном, проходят в поперечном направлении и соединяют симметричные отделы головного мозга, но есть и продольные волокна, соединяющие несимметричные отделы противоположных полушарий, либо одной части. Агенезия мозолистого тела, последствия которого находят отражение на интеллектуальных способностях человека, является частью многих, широко распространенных, врожденных нарушений развития, патологий и болезней. Основная мозолистая спайка в этом случае, частично или полностью, отсутствует, ее заменяют прозрачные столбы свода, короткие и неполные перегородки. Частота появления такого рода пороков – один случай на две тысячи зачатий, причина тому наследственность или спонтанные необъяснимые генные мутации.
Симптомы агенезии мозолистого тела
- Прерывание начала его зарождения и развития;
- Порэнцефалия;
- Атрофия зрительных и слуховых нервов;
- Липомы различного характера;
- Шизэнцефалия;
- Локализация кист и новообразований в области соединения полушарий;
- Расщепление позвоночника;
- Дефекты органов зрения;
- Микроэнцефалия;
- Припадки;
- Синдром расщепления;
- Торможение психомоторного развития;
- Лицевой дизморфизм;
- Синдром Айкарди;
- Отклонения в развитии ЖКТ, наличие опухолей в нем;
- Лакунарные трансформации на глазном дне;
- Ранее половое созревание и так далее.
Симптомы агенезии мозолистого тела могут проявляться по-разному, так или иначе, выражаясь в интеллектуальной отсталости различного уровня, припадках эпилепсии, нарушениях двигательной физической активности, а также аномалиях формирования и роста внутренних органов человека. Часто болезнь проявляется совместно с синдромом Айкарди, редкостным генетическим недугом, характеризующимся особыми изменениями на электроэнцефалографии головы и аномалиями развития глаз. Существуют и костно-скелетные аномалии, и кожные поражения, связанные с агенезией.
Лечение
Лечение агенезии мозолистого тела сводится к минимизации серьезной симптоматики и ликвидации инфантильных спазмов. Терапия фактически мало действенна и до конца не разработана, поэтому применяются различные сильнодействующие препараты в максимальных курсах и дозировках. Лечение агенезии мозолистого тела находится в разработке, а сама болезнь до сих пор плотно изучается, да и диагностируется заболевание на стадии своего возникновения очень плохо, в связи с особенностями предлежания плода и отсутствием возможности ясной визуализации полостей и структур мозга эмбриона. Отсутствие мозолистого тела или его недоразвитость ведут к нарушениям неврологического развития ребенка. Но статистика зафиксировала ряд случаев, когда не было каких-либо других аномалий, при этом определялся нормальный кариотип. Длительность наблюдения в этом примере за детьми составляла от нескольких месяцев до одиннадцати лет.
Хоть раз в жизни каждый человек чувствовал головокружение. Оно может возникнуть как у здоровых людей при переутомлении, так и у.
Арахноидальные кистозные образования в голове формируются между его поверхностью и паутинной, арахноидальной, оболочкой. Кисты обнаруживаю.
Головную и шейную боль, сопровождающуюся головокружением и тошнотой, возникающую на вторые или третьи сутки после люмбальной пункции, в ме.
Состояние, при котором нарушаются функции печени различной степени выраженности, называется печеночная энцефалопатия, симптомы которой сос.
16+ Сайт может содержать информацию, запрещенную для просмотра лицам до 16 лет. Информация на страницах сайте предоставлена исключительно в образовательных целях.
Не занимайтесь самолечением! Обязательно обращайтесь к врачу!
Агенезия мозолистого тела как многофакторное генетическое заболевание
Мозолистое тело – это важная анатомическая структура, соединяющая полушария головного мозга. Оно представлено плотным сплетением, которое состоит из двухсот пятидесяти миллионов нервных клеток. В норме появление первых нейронов, обеспечивающих связь между большими полушариями, происходит уже нанеделе внутриутробного развития. Крайне редко (приблизительно в 1 случае на 2000 новорожденных) диагностируют анатомическое отсутствие связи между полушариями. Такое состояние получило название агенезия мозолистого тела.
Столкнувшись с диагнозом «агенезия мозолистого тела», каждый родитель задается вопросом: «Что это такое?». Заболевание имеет связь с наследственным фактором. Оно может возникать изолированно или сочетаться с множеством других пороков развития. Даже если патология не была выявлена в ходе УЗИ-обследования плода, она, как правило, диагностируется в первые два года жизни ребёнка.
Функции мозолистого тела
Прежде чем приступить к описанию симптомов заболевания, давайте остановимся на том, какие функции выполняет мозолистое тело в организме. Два полушария головного мозга могут трудиться изолированно, выполняя каждый свои задачи. Считается, что правая половина мозга отвечает за аналитическое мышление и способность к точным наукам, а левое – за творческое мышление и фантазию. Мозолистое тело при этом обеспечивает координацию и содружественную работу всей нервной системы:
- позволяет правильно обрабатывать и воспринимать информацию, поступающую с органов чувств (зрительного, слухового анализатора);
- обеспечивает общность мыслительных процессов.
Во второй половине ХХ века учеными был проведен ряд экспериментов, в ходе которых нескольким испытуемым было перерезано мозолистое тело. Результаты были удивительными: пациенты стали мыслить и действовать абсолютно разрозненно и нелогично. К примеру, мужчина правой рукой обнимал свою супругу, а левой отталкивал. Таким образом, мозолистое тело координирует действие двух изолированных, но при этом совершенно сознательных областей головного мозга.
Как проявляется заболевание
Так как агенезия мозолистого тела нередко сочетается с другими врожденными пороками нервной системы, клиническая картина заболевания выглядит у каждого ребенка по-разному. Наиболее распространенными симптомами патологии являются:
- наличие кист большого и среднего размера в полушария головного мозга;
- атрофия зрительного (II пара) и слухового (VIII пара) нервов - тяжелый порок развития, при котором ребенок не может ни видеть, ни слышать;
- шизенцефалия – грубое нарушение формирования тканей головного мозга, при котором в коре полушарий имеется глубокая расщелина, продолжающаяся от желудочков до субарахноидального пространства. Чаще всего плод с таким дефектом развития рождается мертвым;
- новообразования в области несформировавшегося мозолистого тела;
- расщепление позвоночного столба;
- микроэнцефалия – значительное уменьшение размеров головы и головного мозга;
- отставание в умственном и психомоторном развитии;
- эпилептические припадки;
- сочетанные врожденные пороки ЖКТ, опухоли;
- характерный лицевой дисморфизм (изменения в строении костей лицевого черепа);
- раннее половое развитие.
Диагностика и лечение
Чаще всего агенезия мозолистого тела диагностируется во время УЗИ-скрининга и обследования плода. Врач определяет полное или частичное отсутствие плотного участка нервной ткани, соединяющего большие полушария головного мозга. После рождения ребенка для подтверждения диагноза и исключения другой врожденной патологии проводятся дополнительные методы исследования: НСГ, компьютерная или магнитно-резонансная томография. Лечением ребенка с агенезией мозолистого тела занимается невролог. Возможно, потребуется консультация генетика, нейрохирурга.
Терапия состояния в настоящее время не разработана. Лечение сводится к устранению таких опасных симптомов, как судороги, гидроцефалия, нервное возбуждение. Как правило, коррекции неврологических нарушений добиться очень сложно, используются сильнодействующие препараты в максимальной дозировке:
- противосудорожные (бензодиазепины, Фенобарбитал);
- глюкокортикостероиды (Преднизолон, Дексаметазон);
- нейролептики для коррекции поведенческих расстройств;
- ноотропы (Ноотропил, Пирацетам) для улучшения питания тканей головного мозга.
Прогноз
В редких случаях, когда порок развился изолированно, прогноз благоприятный. Если у ребенка диагностирована только агенезия мозолистого тела, последствия для здоровья минимальны. Дети растут и развиваются как обычно, возможны незначительные неврологические проблемы и некоторые особенности в мышлении. При сочетанных врожденных пороках редко приходится говорить о хорошем прогнозе. Последствия заболевания и тактика действий врачей напрямую зависят от степени поражения нервной системы.
Мозолистое тело, дисгенезия, атрофия, болезнь Маркиафавы-Биньями
Мозолистое тело состоит:
Ствол или тело (передний и задний отдел)
Каждый отдел соединяет гомолатеральный отдел головного мозга.
Формирование мозолистого тела.
Мозолистое тело развивается в особом порядке:
От колена, затем тела, валик и в конце развивается клюв.
Миелинизация мозолистого тела идет от задних отделов к передним отделам.
Данные знания помогают сузить дифференциальный диагноз при патологиях мозолистого тела.
Дисгенезия vs Атрофия
При дисгенезии мозолистого тела хорошо сформировано колено и передние отделы мозолистого тела, но отсутствует валик и клюв. Данная патология является врожденной. Патология представлена слева.
При атрофии мозолистого тела хорошо сформированы задние отделы мозолистого тела (задний отдел тела и валик), но при этом уменьшены в размерах клюв, колено и передний отдел тела. Данные изменения являются приобретенными.
Многие заболевания поражают мозолистое тело, поэтому наличие очагов не являются патогномоничным для определенного заболевания.
Болезнь Маркиафавы-Биньями (центральная дегенерация мозолистого тела, Маркиафавы синдром, экстрапонтинный миелинолиз).
Встречается у лиц злоупотребляющих алкоголем. У данных лиц на МРТ выявляется поражение валика и задних отделов ствола (тела) мозолистого тела.
На хронических стадиях болезни Маркиафавы-Биньями визуализируется мозолистое тело в виде сэндвича, при котором сохраняется верхних и нижних слоев мозолистого тела, но с некрозом средних слоев.
Дисгенезия мозолистого тела
Дисгенезия мозолистого тела может встречаться как изолированная аномалия, не имеющая особого клинического значения, однако данный маркер также может быть связан с трисомией 13 и 18, но в этом случае он редко будет единственным нарушением. При ультразвуковом исследовании в этих случаях будет обнаруживаться расширение межполушарной щели, каплевидная форма (teardrop-shaped) боковых желудочков и кольпоцефалия.
Наличие увеличенной большой цистерны или аномалии Денди-Уокера (Dandy-Walker), как с окклюзией путей циркуляции жидкости, так и сообщающимся IV желудочком, может также являться маркером хромосомных нарушений. Изолированные кисты ДендиУокера не указывают на повышенный риск анеуплоидии, однако при наличии сочетанных аномалий риск увеличивается приблизительно до 50%, особенно для трисомий 13 и 18.
Голопрозэнцефалия встречается в 1 случае народов. Плоды с голопрозэнцефалией имеют высокий риск анеуплоидий по сравнению с теми, у которых наблюдается простая вентрикуломегалия. Если голопрозэнцефалия является изолированной, то хромосомные нарушения будут обнаруживаться приблизительно у одной трети плодов, а при сочетании с другими аномалиями их частота будет составлять почти 40%. Таким образом, выявление этого порока является очень важным признаком наличия анеуплоидий, наиболее вероятными из которых будут трисомий 13 или 18.
Микроцефалия отмечается в 10 случаях народов. Точно установить этот диагноз бывает очень трудно. Обычно используемые для этого критерии включают уменьшение бипариетального размера (БПР) головки плода ниже 1-го процентиля для соответствующего срока беременности или уменьшение окружности головы ниже 2,5-го процентиля по сравнению с длиной бедренной кости. Бипариетальный размер трудно использовать в качестве критерия, поскольку его изменение не настолько выражено при микроцефалии. Критерием может служить относительное уменьшение размеров свода черепа по отношению к размерам лица, что наиболее легко обнаруживается при срединном сагиттальном сканировании. Хромосомные аномалии имеются приблизительно у 20% плодов с микроцефалией.
Голова и шея при врожденной патологии
Расщелины лица встречаются в 14 случаях народов и обнаруживаются при нескольких анеуплоидиях, таких, как трисомий 13 и 18, но также могут выявляться и при других заболеваниях например при синдроме 4р-.
Микрогнатия не является специфичным признаком, но может иметь место при трисомиях 13, 18 и триплоидии. Эту аномалию наиболее легко выявлять при сканирования лица в срединной сагиттальной плоскости. Как на эхограмме, так и при оценке его внешнего вида после родов обращает на себя внимание положение подбородка по отношению к средней части лица при микрогнатии, которая характерна для плодов с трисомией 18.
Макроглоссией называется увеличение языка. Этот признак типичен для трисомий 21 и синдрома Беквита-Видемана (Beckwith-Wiedeman). У здоровых плодов язык не должен выходить за альвеолярные дуги, но в случаях макроглоссии он располагается кпереди от границы расположения зачатков зубов.
Шейная складка обычно считается патологически увеличенной, если ее толщина превышает 6 мм в сроки от 15-й до 22-й нед беременности. Хотя измерение можно выполнить при сагиттальном сканировании головы и шеи плода, более распространенным способом является измерение в поперечном (аксиальном) сечении головы, проходящем через мозжечок. Даже изолированное увеличение шейной складки является важным признаком, в основном, в качестве маркера трисомий 21.
Кистозная гигрома является очень распространенной аномалией, встречающейся в 0,5% всех самопроизвольных выкидышей. Она сочетается с многоводием в% случаев, с пороками сердца - в 0-92% и с анеуплоидиями - в 46-90%. Кистозная гигрома может локализоваться области задней поверхности шеи и иногда выступать по направлению вниз относительно поверхности спины плода.
Будем рады вашим вопросам и отзывам:
Материалы для размещения и пожелания просим присылать на адрес
Присылая материал для размещения вы соглашаетесь с тем, что все права на него принадлежат вам
При цитировании любой информации обратная ссылка на MedUniver.com - обязательна
Вся предоставленная информация подлежит обязательной консультации лечащим врачом
Администрация сохраняет за собой право удалять любую предоставленную пользователем информацию
Агенезия мозолистого тела: в чем опасность заболевания?
Среди аномалий развития мозга одним из самых часто встречающихся заболеваний является врожденная структурная патология, агенезия мозолистого тела, при которой имеет место нарушение ассоциативных связей между двумя полушариями.
Агенезия мозолистого тела: причины
Заболевание, связанное с аномальным развитием головного мозга, врожденное, достаточно редкое, проявляющееся в полном или частичном отсутствии структурного образования, соединяющего полушария мозга, носит название адгезии мозолистого тела.
Мозолистое тело объединяет полушария головного мозга
В норме мозолистое тело, или большая спайка, представлено плотным сочленением нервных волокон, объединяющим полушария мозга, левое и правое, обеспечивает координацию между ними.
Формирование этой структуры с точки зрения морфологии соответствует периодунедели беременности, начало дифференциации ткани мозолистого тела относят к середине шестой недели.
Данная патология может иметь разную степень структурного проявления и выражаться в виде тотального отсутствия, частичного (гипогенез) либо неправильного (дисгенезия) формирования, недоразвития (гипоплазия) мозолистого тела.
Вместо нормальной структуры, которая выглядит как широкая плоская полоса, большая спайка приобретает вид укороченных перегородок или прозрачных столбов свода.
Как правило, точно определить причину врожденного структурного порока развития мозга, затруднительно.
Предрасполагающие факторы
- Наследственность (семейные случаи проявления, с наследованием по типу аутосомного или сцепленного с Х-хромосомой)
- Спонтанные мутации
- Перестройка хромосом
- Внутриутробные инфекции (чаще вирусной природы) или травмы
- Воздействие токсических веществ, тератогенный эффект лекарственных средств в течение утробного развития
- Фатальный алкогольный синдромом у плода (из-за алкоголизма матери в течение беременности)
- Дефицит питательных веществ у плода
- Нарушения обмена веществ у матери
На сегодняшний день однозначно назвать причину агенезии мозолистого тела не представляется возможным; можно лишь выделить факторы, обуславливающие ее возникновение.
Познакомиться со строением головного мозга вы можете, посмотрев предложенное видео.
Симптомы и диагностика
Клиника болезни имеет различный характер проявления, в зависимости от этого может быть выявлена при тяжелой форме в детском возрасте, обычно до двух лет, либо у взрослых, бессимптомно и порой совершенно случайно.
Дети, заболевание у которых по тем или иным причинам не было диагностировано в пренатальный период, при рождении выглядят здоровыми, их развитие соответствует норме до достижения ими трех месяцев.
Именно на данном этапе появляются первые симптомы болезни, обычно в виде так называемых инфантильных спазмов, разновидности приступов эпилептического характера, припадков.
Симптоматика
- Прерывание формирования и дальнейшего развития структуры мозолистого тела на первых стадиях
- Развитие порэнцефалии, дефекта мантии мозга
- Гидроцефалия – отсутствие способности отслеживания глазами, позднее – отсутствие движений произвольного характера
- Атрофические явления нервов, зрительных и слуховых
- Микроэнцефалия
- Появление новообразований, кист в районе полушарий
- Полимикрогирия (недостаточно сформированные извилины)
- Преждевременное, раннее половое развитие
- Проявление синдрома расщепления позвоночника
- Проявление синдрома Айкарди
- Развитие липом
- Патология органов желудочно-кишечного тракта, опухолеобразование
- Замедление, а затем торможение психомоторного развития
- Проявления в различной степени отсталости, умственной и физической
- Нарушения координации
- Задержки развития, аномалии различных органов
- Низкий мышечный тонус
- Аномалии скелета
У пациентов с сохранением интеллекта и двигательных функций проявление аномалии заключается в нарушении обмена информацией между полушариями, например, в затруднениях, которые испытывает правша, при просьбе обозначить по названию какой-либо предмет, находящийся в левой руке.
Диагностируют болезнь путем сканирования головного мозга
Диагностика заболевания может быть выявлена при выполнении процедуры сканирования головного мозга.
Проведение пренатальной диагностики такой аномалии как агенезия мозолистого тела сопряжена с большими трудностями. Чаще всего диагностируют аномалию на этапе второго-третьего триместра беременности.
В качестве основного метода используют метод эхографии, находят применение также процедуры МРТ, УЗИ.
Проведение процедуры эхографии в пренатальный период позволяет диагностировать далеко не все случаи заболевания, в том числе из-за особенностей предлежания плода.
Кроме того, при частичной агенезии обнаружить дефект еще более затруднительно.
Затрудняет диагностику заболевания то обстоятельство, что агенезия достаточно часто сочетается с целым рядом пороков развития, с различными генетическими симптомами.
Для получения полной картины обследования в случае подозрения на наличие аномалии необходимо выполнять кариотипирование, а также тщательный ультразвуковой анализ, диагностики с использованием магнитно-резонансной томографии.
Сочетание различных современных методов обследования позволяет с большей достоверностью диагностировать случаи агенезии мозолистого тела в пренатальный период.
Агенезия мозолистого тела: лечение и прогноз
На сегодняшний день не существует эффективных методов лечения заболевания.
Лечение направлено на минимальное проявление симптомов болезни
Лечебные мероприятия состоят в терапии серьезных симптомов, сведения их к минимальному проявлению.
Медикаментозные средства
- Антиэпилептического ряда
- Из группы бензодиазепинов
- Фенобарбитал
- Кортикостероидные гормоны
К сожалению, часто лечение малоэффективно, и даже использование сильнодействующих лекарственных средств не приносит желаемых результатов.
Для коррекции состояния пациента может потребоваться проведение различных хирургических вмешательств, применение методов физиотерапии, лечебной физкультуры.
Прогноз для пациентов с агенезией мозолистого тела во многом зависит от типа аномалии. При отсутствии сочетания заболевания с патологией какого-либо типа можно говорить о достаточно благоприятном прогнозе.
Если имеет место сочетание агенезии и другой патологии, о благоприятном прогнозе речь не идет, в таких случаях проявления нарушений интеллекта, неврологических проблем, задержки развития и остальных симптомов проявляются с большой частотой.
Лечение пациентов с агенезией мозолистого тела в настоящее время носит симптоматический характер и не является действенным.
Патология мозга, агенезия мозолистого тела, может быть отнесена к группе заболеваний с множественными аномалиями развития и неблагоприятным прогнозом.
Заметили ошибку? Выделите ее и нажмите Ctrl+Enter, чтобы сообщить нам.
Читайте о здоровье:
Напиши в комментарии, что думаешь
Поиск по сайту
Почтовая рассылка
Давайте дружить!
прямого разрешения администрации журнала «Докоторам.нет»
Мозг человека является сложным биологическим механизмом, в котором беспрерывно происходят процессы, обеспечивающие жизнедеятельность организма.
Это единая система, получающая, обрабатывающая и передающая информацию ко всем органам, клеткам и тканям. Происходит это благодаря импульсам, которые сосредоточены в мозолистом теле головного мозга.
Что такое мозолистое тело: общая информация
Мозолистое тело головного мозга (МТ) или большая комиссура, как этот элемент называют специалисты, является скоплением нервных волокон.
Оно объединяет между собой две части, формирующие головной мозг — правое и левое полушария. Также мозолистое тело координирует их стабильную работу, обеспечивает слаженность передачи и получения сигналов от каждого из полушарий. Кроме того, мозолистое тело объединяет серое вещество каждого из полушарий мозга.
Образование является плотной по консистенции структурой белого цвета. Анатомия мозолистого тела достаточно сложна – в целом — это вытянутая спереди назад структура, длинна которого, в зависимости от возраста и пола, составляет от 7 до 9 см.
Местом расположения большой комиссуры является продольная щель мозга человека.
Открытие этого участка мозга произошло более 50 лет назад в ходе поисков путей лечения сложного заболевания — и сопутствующих ей проблем. Дальнейшие исследования показали, что мозолистое тело отвечает за целый ряд поведенческих реакций, обуславливает половой диморфизм (различия между людьми) и отвечает за некоторые способности и возможности, которыми обладает человек.
Анатомия и функции
Мозолистое тело покрыто сверху небольшим слоем мозгового серого вещества, что объясняет, соответственно, серый покров на нем. При визуальном рассмотрении можно различить 3 основных отдела:
- ствол (или срединный мозговой отдел);
- колено (отдел головного мозга, располагающийся в передней части);
- клюв или валик мозолистого тела (задний отдел).
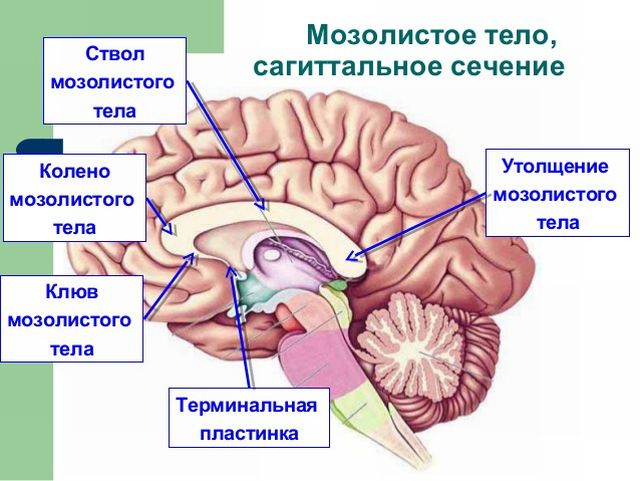
Яркость большой комиссуре (при рассмотрении на снимках или в разрезе) обеспечивают волокна, которые располагаются радиально и находятся в каждом из полушарий.
Средний отдел при рассмотрении выглядит как выпуклость, которая является одновременно самой длинной частью всего головного мозга. Задний отдел – визуально просматривается, как утолщение относительно других отделов и зон, которое свободно располагается над соседними участками головного мозга. Серое вещество представлено полосками и находится сверху.
Функции, которые обеспечивает мозолистое тело:
- передача важной для функционирования организма информации (импульсами) из одного полушария в другое;
- формирование основных характеристик, определяющих личность и ее особенности;
- основные (базовые, определяющие) навыки и возможность их применения в течение жизни человеком;
- работа по формированию эмоционально – личностной сферы.
Большая комиссура под ударом…
Нарушения мозолистого тела – явление редкое, оно встречается в 2% от всех случаев . В случае заболеваний мозолистого тела наблюдаются:
- расстройства различного характера и интенсивности, проявляющиеся в эмоционально – личностной и когнитивной сферах;
- физиологические проблемы в работе конечностей;
- проблемы с глазными яблоками и зрением в целом.
Развиваются соответствующие заболевания — агенезия, гипоплазия и дисплазия (дисгенезия) мозолистого тела головного мозга.
Агенезия: главные причины, симптоматика, лечение
Как самостоятельное заболевание, представляет собой сложное нарушение, носящее структурный характер. Если оно имеет место быть, то у пациента наблюдается, соответственно, нарушение ассоциативных связей между правым и левым полушариями головного мозга, чего в нормальном состоянии не наблюдается, так как этот орган отвечает за объединение этих участков.
Заболевание развивается в ходе нарушений (аномалий) в ходе развития. Оно редкое – около 2%, врожденное, проявляется в полном или частичном отсутствии при рассмотрении на снимках или исследованиях этого структурного образования.

Формирование МТ без патологии начинается в период 10-20 недели беременности – именно тогда фиксируется начало дифференциации ткани.
Агенезия выражается полном отсутствие большой комиссуры или ее недоразвитостью, иногда она присутствует лишь частично (нет определенного участка). В этом случае образование, если оно недоразвито или присутствует частично, представлено в виде значительно укороченных перегородок или прозрачных столбов свода мозга.
Провоцирующие факторы и симптоматика
Современные неврологи и ученные не могут с точностью назвать основные причины, которые влияют на развитие этой патологии. Основными предполагаемыми факторами являются:
- наследственность (в 70% случаев, если в семье уже были проблемы подобного характера, то они повторятся у будущих поколений);
- генетические (в том числе и хромосомные) изменения и мутации;
- перестройка хромосом (в период формирования плода);
- развитие инфекций, вызванных вирусом, протекающие в период беременности (внутриутробно, особенно опасны на ранних сроках);
- травмы;
- попадание веществ с токсическим (ядовитым) воздействием на организм или формирующийся плод (в том числе, воздействие алкоголя);
- последствия приема медикаментов (побочные эффекты или осложнения);
- нарушение течения беременности (дефицит питательных веществ у плода в период развития);
- нарушение обменных процессов в организме беременной.
Основные симптомы, свидетельствующие о наличии у человека агенезии мозолистого тела и о необходимости немедленного квалифицированного диагностирования:

Комплекс мер
Лечение чаще всего представляет собой медикаментозную терапию. Включает в себя прием препаратов антиэпилептического ряда, а также кортикостероидных гормонов. Также в некоторых случаях показаны занятия ЛФК (физкультурой с лечебным уклоном).
Дисплазия и гипоплазия — неправильное или недоразвитие МТ
Гипоплазия или, как еще называют это заболевание, — , представляет собой сложную патологию, во время течения и развития которой наблюдается значительное уменьшение (берется значение, исходя из нормальных показателей) объемов головного мозга и, соответственно, мозолистого тела в том числе.
В большинстве случаев вместе с диагностикой гипоплазии наблюдаются и другие нарушения, среди которых, неправильное развитие присутствующих частей мозолистого тела (дисплазия или дисгенезия), недостаточная сформированность спинного мозга, недоразвитие конечностей и ряда внутренних органов.
Причины и клиника патологии
Основной причиной нарушения развития и уменьшения размеров (или полное отсутствие) мозолистого тела является та или иная врожденная патология. Факторы, вызывающие подобные изменения:
- наличие вредных привычек у беременной (курение, прием наркотических препаратов или алкоголя);
- интоксикация;
- облучение радиацией (ионизирующей);
- последствия сложных и серьезных заболеваний – краснухи (перенесенной во взрослом возрасте или в период беременности особенно), гриппа, токсоплазмоза.

Особое внимание необходимо проявлять на ранних сроках (1-2 триместры) беременности – в период формирования структур головного мозга.
Симптомы болезни:
- уменьшение объемов головного мозга относительно обычных показателей (основной симптом);
- изменение обычной структуры мозговых извилин и некоторых структур (извилины плоские);
- недостаточное для нормального функционирования развитие височных и лобных долей мозга у человека;
- уменьшение в размерах пирамид – элементов продолговатого мозга (развивается );
- нарушения и сбои выявленные в работе мозжечка;
- нарушения функций ствола (отдела головного мозга);
- в большинстве случаев отмечается нарушение интеллекта;
- нарушения физического развития;
- неврологические расстройства и характерные нарушения;
- патологии зрительного бугра.
Состояние современной медицины
При гипоплазии черепная коробка меньших размеров, чем должна быть у человека в норме.
Несмотря на развитие современной медицины качественное и эффективное лечение подобного нарушения отсутствует. Есть возможность сведения проявлений симптомов к минимуму.
Важно помнить, что данная аномалия ведет к снижению продолжительности жизни. Основная мера воздействия – прием медикаментов.
Последствия гипоплазии
 Если на раннем этапе развития и формирования аномалии не будут приняты соответствующие меры, то у большинства пациентов в дальнейшем (уже в детском и подростковом возрасте) будут наблюдаться различные проблемы в области неврологии.
Также у многих пациентов с гипоплазией присутствует среднее и тяжелое нарушение интеллекта, задержка развития, как умственного, так и физического.
Так, по данным различных медицинских исследований, не менее чем в 68-71% случаев диагностирования гипоплазии мозолистого тела имеет место такое последствие, как . Кроме того, нарушение ведет к появлению более серьезных расстройств психического плана, таких как шизофрения.
Последствия дисгенезии
Дисгенезия мозолистого тела может вызывать изменения в системе мышц и в скелете в целом. Она являться распространенной причиной возникновения сколиоза.
Отмечаются отставания в умственном и психо – эмоциональном развитии детей и подростков. Также наблюдаются нарушения интеллекта, неврологические проблемы, задержки в развитии, поэтому пациенты в большинстве случаев нуждаются в постоянном присмотре и интенсивном лечении.
Если принять меры к устранению проявлений, то дети могут обучаться необходимым навыкам, в том числе осваивать несложную школьную программу.
В сухом, но важном остатке
Таким образом, мозолистое тело головного мозга, несмотря на свои крошечные размеры, оказывает большое влияние на жизнь человека. Оно позволяет формироваться личности, отвечает за появление привычек, осознанных действий, умению общаться и различать предметы.
Именно поэтому крайне важно в период беременности относиться к своему здоровью бережно, так как основные нарушения МТ формируются именно в этот период.
Не следует забывать, что мозолистое тело формирует интеллект, делает человека личностью. Несмотря на все попытки изучить эту структуру, ученым еще не удалось раскрыть всех его тайн, поэтому и методов лечения нарушений, если таковые появляются, разработано очень немного.
Основные из них – лекарственная терапия и специальный комплекс упражнений – ЛФК, позволяющий поддерживать оптимальные показатели физического развития. Принимать меры по устранению симптоматики нарушений следует немедленно, иначе желаемых улучшений может и не наступить.
Одна из врожденных патологий – агенезия мозолистого тела мозга – возникает в результате генетических причин и внешних неблагоприятных воздействий во время беременности. Встречается аномалии у небольшого числа пациентов, и лишь в 20% случаев она сопровождается серьезными нарушениями, которые мешают нормальной жизни.
Мозолистое тело – это небольшой узел, состоящий из нервов, которые соединяют обе доли головного органа. Этот элемент главного органа нервной системы – плоский и широкий. При агенезии рубцевая ткань отсутствует, но точных причин этого патологического процесса установить пока что не удалось.
Аномальное формирование мозга – всегда врожденная патология, появляется она достаточно редко . С морфологической точки зрения сбой происходит примерно на 10-20 неделе беременности, когда начинают закладываться соединительные ткани.

Сила выраженности и проявления может отличаться: спайки либо отсутствуют полностью, либо обнаруживается частичная агенезия мозолистого тела. Факторы, которые располагают к развитию этого состояния:
- изменения в хромосомах, в том числе наследственные;
- спонтанные мутации, не имеющие объяснимых причин;
- внутриутробное инфицирование в результате вирусного заражения матери;
- действие наркотических веществ и препаратов;
- алкогольный синдром у эмбриона из-за злоупотребления матерью;
- нарушения обмена веществ у женщины или дефицит питательных элементов у эмбриона.
Заболевание подлежит внутриутробной диагностике, но точность определения агенезии мозолистого тела низкая.
Клинические симптомы
В детском возрасте выявляются агенезия мозолистого тела проявляется только в случае тяжелой формы, так как она сопровождаются выраженной симптоматикой. У взрослых агенезия мозолистого тела находится случайно, в основном при обследовании на другие болезни. Часто такая патология носит легкую форму и не доставляет никаких сложностей в жизни.
У некоторых младенцев заболевание обнаруживается к 3-4 месяцам жизни, когда начинаются проблемы в развитии.
Агенезия мозолистого тела проявляется такими первыми признаками, как: легкие эпилептические приступы, припадки и инфантильные спазмы. Другие симптомы, часть которых можно обнаружить при внутриутробном исследовании:

- изменение процесса формирования мозолистого тела;
- или микроэнцефалия;
- порэнцефалия, заболевания мантии головного органа;
- атрофия слуховых или зрительных нервов;
- синдром изменения тканей позвоночника, Айкардии;
- кисты и другие новообразования в полушариях;
- плохо сформированные извилины;
- возникновение липом;
- раннее половое развитие в старшем возрасте;
- аномалии внутренних органов;
- часто возникают опухолевые процессы в кишечнике и нарушения в функционировании ЖКТ без видимых причин;
- медленное психомоторное развитие;
- проблемы соматического характера;
- ухудшение координации, слабые мышцы, аномалии скелета.
Агенезия мозолистого тела у плода не проявляется никакими внешними признаками.
Диагностика
Для обнаружения чаще всего используют . Специалист с достаточным опытом и знаниям безошибочно определяет, есть ли у ребенка агенезия мозолистого тела. Дополнительные методики используются, если аномалия носит частичный и слабовыраженный характер.

Дополнительно пациентам назначают МРТ, . Иногда требуется сдача сопутствующих анализов крови. Спутать агенезию с другими заболеваниями очень сложно, но для подстраховки некоторые специалисты советуют обращаться за консультацией к 2 и более врачам, чтобы получить более полную картину мнений.
Лечится ли патология — видео
Вылечить агенезию современная медицина не может, но существуют методики коррекции заболевания. Они подбираются отдельно для каждого клинического случая. Врач учитывает общее самочувствие ребенка, а также выраженность агенезии мозолистого тела.

Для облегчения симптоматики используются специальные лекарства. Однако врачи уверены: большинство методик не способно навсегда избавить от симптомов. Для терапии применяются сильнодействующие средства:
- Фенобарбитал . Уменьшает количество приступов при инфантильных спазмах.
- Бензидиазепины . Психоактивные продукты, которые затормаживают психомоторные реакции и сокращают количество судорожных приступов.
- Кортикостероиды . Необходимы для борьбы с эпилептическими припадками.
- Нейролептики . Используются для лечения психических отклонений.
- Ноотропы . Применяются для коррекции функций головного мозга.
- Диазепам . Корректирует поведенческие расстройства.
- Нейропептиды . Улучшают связь между нервными окончаниями.
Кроме медикаментов, иногда используют оперативное вмешательство для стимуляции блуждающего нерва. Для этого вводят генератор электроимпульсов.
Назначение такой операции возможно лишь в случае, если агенезия мозолистого тела грозит острыми патологиями важных органов.
Также операцию назначают, если другие методы терапии не дают никаких результатов. Установка генератора проводится в подключичную зону. После установки стимулятора ребенок должен посещать врача каждые несколько месяцев. Преимущество установки стимулятора при агенезии мозолистого тела – значительное сокращение количества приступов .
Пациенты лучше переносят любые симптомы, однако в некоторых ситуациях возможна неэффективность устройства. Иногда патология вызывает сколиоз, в этом случае для лечения назначают ЛФК и физиотерапию. Реже требуется операция на позвоночнике для улучшения состояния костных тканей.
Прогноз при заболевании
Развитие частичной агенезии мозолистого тела в редких случаях приводит к патологиям, которые сокращают жизнь пациента. Подобная форма болезни возникает в 80% случаев и не сопровождается тяжелой симптоматикой. Изредка требуется неврологическая коррекция, ЛФК и физиотерапия.
Однако выраженные формы и средняя степень патологии провоцирует различные нарушения. В этом случае о благоприятном прогнозе говорить невозможно. Чаще всего основные нарушения – это проблемы с интеллектом, психическим развитием, выраженные неврологические патологии . Медикаментозная, народная терапия в этом случае не дает никакого эффекта.

Несмотря на встречающиеся благоприятные исходы, агенезия мозолистого тела относится к тяжелым неврологическим нарушениям, которые не поддаются успешной коррекции. Не удается установить ни точных причин, ни факторов, которые могли бы сократить число проявлений патологии.
Агенезия мозолистого тела – сложное заболевание головного мозга, поражающее человека только на стадии эмбрионального развития. Несмотря на это, обнаруживается она нечасто и во многих случаях не доставляет пациентам никаких проблем. Сроки обнаружения аномалии никак не влияют на успех ее лечения.

