
05.03.2020
5 синдром ломкой х хромосомы. Хромосомы фрагильной (ломкой) X синдром
Синоним: синдром Мартина-Белла. Ранее эту болезнь называли синдромом олигофрении с маркерной Х-хромосомой. Синдром Мартина-Белла - одна из наиболее часто встречающихся (после болезни Дауна) форм умственной отсталости. Популяционная частота заболевания составляет 1:2000-1:5000 всех живорождённых. Больных мальчиков в 2-3 раза больше, чем девочек, мальчики болеют тяжелее.
Внешность больных неспецифична, но определённое диагностическое значение имеют удлинённое лицо, высокий выступающий лоб, макро- и долихоцефалия, гипоплазированная средняя часть лица (особенно в сравнении с выступающими и часто увеличенными щеками), выступающий подбородок. Нёбо обычно дугообразное, губы толстые, нижняя губа часто вывернута. Отмечается также увеличенный размер оттопыренных ушных раковин. Обращают на себя внимание большие кисти и стопы. Одно из типичных проявлений синдрома - макроорхидизм. При рождении у детей яички нормальных размеров, но с наступлением пубертатного периода существенно увеличиваются. Увеличение размеров гонад происходит за счёт избыточного роста соединительной ткани и накопления жидкости, но половая активность таких больных минимальна, способны к половой жизни единицы.
Могут отмечаться повышенная растяжимость кожных покровов, слабость связочного аппарата суставов (что приводит к самопроизвольными вывихам, обычно пальцев кисти), плоскостопие; у многих больных формируется пролапс митрального клапана. Все эти симптомы обусловлены врождённой дисплазией соединительной ткани.
Умственная отсталость, типичная для больных с синдромом Мартина-Белла, как правило, оценивается как умеренная или выраженная, хотя у 10-15% больных обнаруживается глубокая олигофрения и ещё у такого же процента больных - «мягкая» умственная отсталость. Большинство пациентов социально адаптированы, выполняют несложную физическую работу. Психологи оценивают их как контактных и доброжелательных. Лишь в тяжёлых случаях таких больных необходимо помещать в специализированные интернаты. Неврологические симптомы включают в себя мышечную гипотонию и в отдельных случаях судороги.
Пороки развития и нарушения других органов сравнительно редки: расщелины нёба, нистагм, страбизм, птоз, катаракта, кривошея в сочетании со сколиозом, кифоз, дефект межпредсердной перегородки.
Помимо определённого комплекса клинических аномалий, синдром Мартина-Белла сопровождается характерной цитогенетической картиной: ломкостью в дистальной части длинного плеча Х-хромосомы (в зоне Xq), что внешне напоминает «спутник» длинного плеча. Эта ломкость выявляется лишь при культивировании лимфоцитов в условиях дефицита фолиевой кислоты, поэтому для обнаружения ломкости нужно либо использовать культуральные среды, лишённые фолиевой кислоты, либо вводить в культуральную среду антагонисты фолиевой кислоты, но даже и при этих условиях ломкость Х-хромосомы выявляется не во всех клетках (до 60%).
Длительное время считалось, что синдром наследуется по Х-сцепленному рецессивному типу. Однако в родословных отмечались случаи тяжело протекающей болезни у женщин и легко протекающей у мужчин. У женщин-гетерозигот отмечали некоторое снижение интеллекта, чаще оцениваемое как пограничная умственная отсталость. У некоторых из них в небольшом проценте клеток обнаруживали ломкую Х-хромосому. Таким образом, наследование синдрома Мартина-Белла не укладывалось в строгие рамки Х-сцепленного рецессивного наследования. Более того, в родословных отмечалась антиципация. Этиология этого заболевания была выяснена с помощью методов молекулярно-генетического анализа. Была обнаружена экспансия нестабильных тринуклеотидных повторов (CGG) в 5"-нетранслируемой области FMR-I гена (fragile menial retardation). В норме в этом гене число повторов варьирует от 6 до 42. Хромосомы, в которых имеется 50-200 повторов, считаются «премутацией». В следующем поколении число повторов может увеличиться (экспансия) до 1000 и более, что и обусловит выраженную клиническую картину, зависящую именно от числа повторов. Соответственно если женщина унаследовала большое число повторов, то она будет больной. Обнаружены ещё два гена, мутации в которых обусловливают такую же клиническую картину, но эти гены встречаются редко.
Диагноз ставят на основании клинической картины и по результатам кли-нико-генеалогического и цитогенетического исследований. Наиболее точный метод - молекулярно-генетическая диагностика.
В настоящее время возможна пренатальная диагностика данного синдрома. Этиотропной терапии пока не существует.
Увеличение числа CGG-триплетных повторов (экспансия) в 5-нетранслируемой части гена FMR1 является причиной развития синдрома ломкой Х-хромосомы (синдром Мартина - Белл), Х-сцепленного наследственного заболевания.
Синонимы русские
Ломкая Х-хромосома (с. Мартина - Белл), ген FMR1, экспансия триплетных повторов, генетическое обследование.
Синонимы английские
FMR1-Related Disorders, fragile X syndrome, gene FMR1, expansion of CGG (cytosine- guanine -guanine) triplet repeats.
Название гена
Локализация гена на хромосоме
Локус Xq27.3.
Метод исследования
Полимеразная цепная реакция (ПЦР) - Фрагментный анализ гена FMR1.
Какой биоматериал можно использовать для исследования?
Венозную кровь.
Как правильно подготовиться к исследованию?
- Не курить в течение 30 минут до исследования.
Общая информация об исследовании
Синдром ломкой Х-хромосомы (синдром Мартина - Белл - СМБ) представляет собой наиболее частую моногенную причину нарушения развития у детей, а также наиболее частую известную моногенную причину развития аутизма. Данное наследственное заболевание характеризуется увеличением количества CGG-повторов в 5-нетранслируемой части FMR1-гена, располагающегося на Х-хромосоме и кодирующего одноименный белок синдрома ломкой Х-хромосомы (БХЛХ). Данная генетическая аберрация приводит к гипермителированию зоны экспансии, а также прилежащего промоутера FMR1-гена. Гипермителирование ингибирует транскрипцию гена и нарушает синтез белка БХЛХ.
В норме количество повторов не более 59. У пациентов с СМБ количество CGG-триплетов обычно превышает 200. Распространенность данного заболевания у мужчин составляет 1:3600, у женщин – 1:4000.
Заболевание СМБ является Х-сцепленным и наследуется по доминантному типу, то есть имеется 50% риска его наследования от больной матери. Для СМБ нехарактерен феномен антиципации. Размер экспансии не коррелирует с тяжестью симптоматики, уровнем пенетрантности и временем первых проявлений заболевания.
БХЛХ является РНК-связывающимся протеином, способным образовывать рибонуклеопротеиновые комплексы, связываться с полисомами и ингибировать трансляцию многих белков. Считается, что белок БХЛХ участвует в эмбриональном развитии органов ЦНС, яичников, а также в нормальном синтезе белков локально в дендритах нейронов. Экспансия CGG-повторов ингибирует транскрипцию FMR1-гена и нарушает синтез белка БХЛХ.
Клинические проявления:
СМБ может проявляться в виде несиндромального отставания в развитии.
- Отставание в развитии, гиперактивность, синдром дефицита внимания.
- Задержка психоречевого развития с элементами аутизма.
- Черепно-лицевой дисморфизм - вытянутое лицо, выступающий подбородок, большие оттопыренные уши, страбизмус, широкий лоб, высокое небо.
- Гиперподвижность суставов, пролапс митрального клапана.
- Макроорхидизм.
- Гипотония мышц.
- Pectus excavatum - деформация грудной клетки.
- Судорожный синдром.
Для чего используется исследование?
В соответствии с международными клиническими рекомендациями, генетическое обследование на синдром ломкой Х-хромосомы проводится при наличии у пациента клинической симптоматики, характерной для данного заболевания, а также родственникам и детям больного.
Когда назначается исследование?
- Дифференциальный диагноз отставания развития;
- при подозрении на синдром ломкой Х-хромосомы;
- при когнитивных и нейропсихических нарушениях;
- при раннем выявлении заболевания у родственников;
- при планировании семьи.
Что означают результаты?
Генетическое обследование является основным методом подтверждения диагноза и основано на подсчете числа тройных CGG-повторов с помощью метода фрагментного анализа в гене FMR1. Диагностическая значимость обнаруженного числа CGG-повторов в гене FMR1 представлена в таблице:
|
Количество CGG-повторов |
Диагноз и прогноз |
|
5-44 - нормальные аллели |
Диагноз "СМБ" исключен (> 99%). Риск развития СМБ у следующих поколений крайне низок |
|
45-59 - умеренное увеличение |
Диагноз "СМБ" исключен (> 99%). Имеется вероятность развития СМБ через поколение или у дальних родственников |
|
60-199 - предэкспансия |
Возможен легкий фенотип СМБ. Повышенный риск развития ПЯН и СТА, ассоциированных с СЛХХ. Имеется вероятность развития СМБ у следующего поколения (зависит от размера экспансии - 3% для материнской аллели размером 55-59 и ~ 100% для аллели 90 CGG и более) |
|
≥ 200 - выраженная экспансия |
Диагноз "СМБ" подтвержден. 50% вероятности передачи СМБ следующему поколению матерью |
Что может влиять на результат?
Хотя генетический тест является точным методом лабораторной диагностики, время клинических проявлений заболевания (пенетрантность болезни) зависит от внешней среды, индивидуальных генетических факторов. Для оценки характера наследования у детей и родственников, характера развития заболевания в последующем, назначения лечения рекомендуется получить консультацию специалиста.
Важные замечания
- Для получения заключения по результату обследования необходимо проконсультироваться у клинического генетика.
Кто назначает исследование?
Невролог, психиатр, врач-генетик.
Исследование кариотипа (количественные и структурные аномалии хромосом) по лимфоцитам периферической крови (1 человек)
Литература
- Saul RA, Tarleton JC. FMR1-Related Disorders. 1998 Jun 16 . In: Adam MP, Ardinger HH, Pagon RA, et al., editors. GeneReviews® . Seattle (WA): University of Washington, Seattle; 1993-2018.
- D’Hulst C, Kooy RF Fragile X syndrome: from molecular genetics to therapy Journal of Medical Genetics 2009;46:577-584.
- Pugin A, Faundes V, Santa María L, Curotto B, Aliaga S, Salas I, et al. Clinical, molecular, and pharmacological aspects of FMR1-related disorders. Neurol (English Ed 2017;32:241–52.
Синдром Мартина Белла представляет собой наследственное генетическое расстройство, связанное с Х хромосомой, которое приводит к задержкам развития и умственным нарушениям, поведенческим проблемам. Он также называется синдромом ломкой х хромосомы или синдромом маркера X.
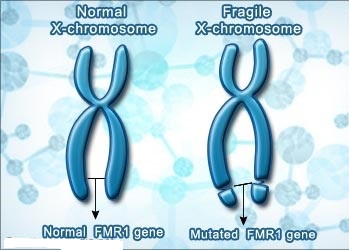
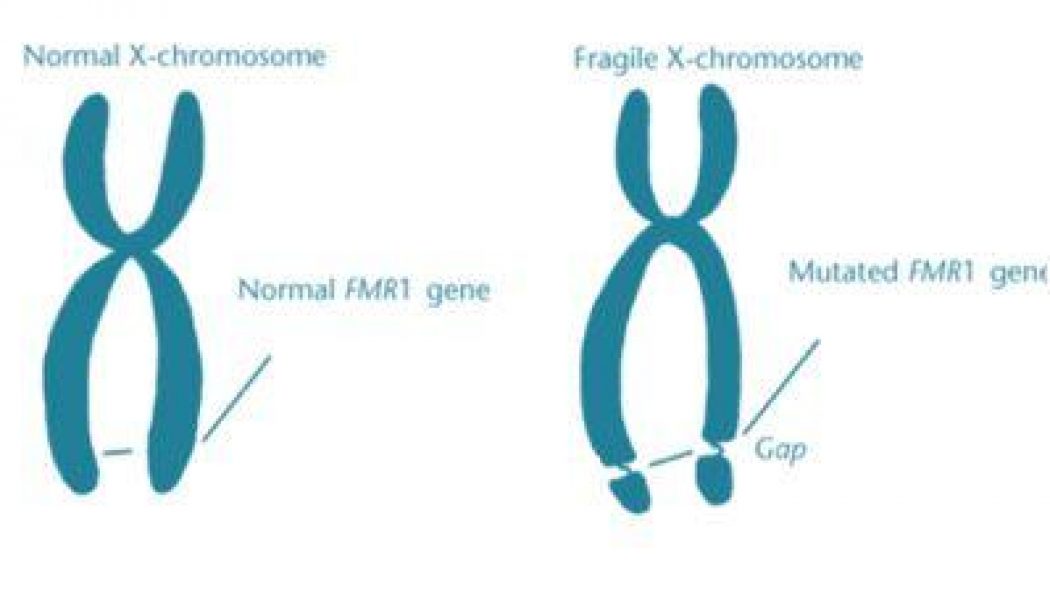
Симптомы синдрома ломкой х хромосомы происходят из-за мутации в гене FMR1.
Мартин-Белл – наиболее распространенная унаследованная причина умственной отсталости, затрагивающая примерно 1 из 4000-6000 мужчин, 1 из 8000-10 000 женщин. Синдром связан с аномалиями гена FMR1.
Это изменение происходит от увеличения количества повторений цитозин-гуанин-гуанинового тринуклеотида. Поскольку мутация X-связана, мужчины более серьезно страдают, чем женщины, преимущественно проявляют умственную отсталость, с характерными физическими особенностями и поведенческими изменениями.
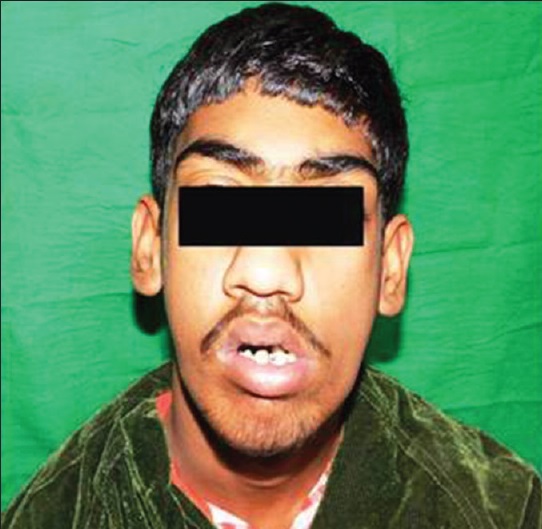
Преобладающими клиническими проявлениями являются удлиненное и узкое лицо с большим лбом, выдающимся подбородком, большими, антевертированными ушами, гипотероризмом, косоглазием, гипоплазией средней трети лица, нижнечелюстным выступом.
Возможно сосуществование с , совместная гиперлаксичность (с повышенной подвижностью), односторонние или двухсторонние крупные семенники (макрокорчизм).
Наиболее частыми интраоральными аномалиями являются:
- острое, расщепленное небо,
- наличие мезиоденов,
- гипоминерализация зубов,
- абразия окклюзионных поверхностей и режущих кромок,
- увеличение размеров зубных коронок мезиодистальной, цервикоокклюзионной ориентации, вызывающее тяжелые костно-зубные расхождения.
Каждая клетка тела имеет две половые хромосомы. Хотя у женщины есть две Х- в каждой клетке, у мужчин одна Х и одна Y-хромосома.
Синдром ломкой х хромосомы происходит из-за мутации в гене FMR1, который расположен на Х-хромосоме. Из-за этого дефекта организм не может продуцировать белок, который необходим для функционирования нервов. В некоторых случаях производит меньшее количество одного и того же белка.
Хотя состояние очень редко, мужчины чаще страдают от последствий этой мутации. Женщины страдают от менее тяжелых форм заболевания.
Клинические особенности зависят от степени мутации. Лица с синдромом Мартина Белла, испытывают умственную отсталость, аутичноподобное поведение, гиперактивность.
Они имеют отличительные физические особенности, такие как:
- большая окружность головы,
- длинное лицо с выраженным лбом и челюстью,
- выступающие уши,
- слабые суставы,
- плоские ноги,
- увеличенные яички, особенно во время полового созревания.
Узнать больше Диагностические признаки синдрома Бругада на ЭКГ
Может присутствовать дефект сердечного клапана, называемый пролапсом митрального клапана.
Характерные симптомы помогают диагностировать состояние, которое подтверждается генетическими тестами. Лечение является симптоматическим и включает поддерживающий уход, поведенческие и профессиональные методы лечения.
Причины
Потеря или дефицит белка FMR1 нарушает работу нервной системы и вызывает симптомы синдрома Мартина Белла.
Это наследственное расстройство, возникающее в результате мутации гена FMR1 (Fragile X Mental Retardation 1), расположенным на Х-хромосоме. Ген FMR1 необходим для создания белка, называемого FMRP , который важен для нервной функции.
Некоторые люди имеют полную мутацию и показывают характерные особенности этого состояния. Другие, имеют некоторые изменения в гене, которые не дают видимых признаков. Такие люди могут передать состояние своему потомству, не страдая от него.
У мужчин есть только одна Х-хромосома, которую они передают дочери. Таким образом, если у мужчины есть сын, он не наследует этот недостаток от отца. Однако, поскольку отец передает Х-хромосому дочери (другая Х-хромосома придет от матери), она сможет быть носителем гена, но не будет страдать от этого состояния. Однако есть хороший шанс, что ее ребенок унаследует и будет страдать от синдрома Мартина Белла.
Симптомы
Синдром ломкой х хромосомы характеризуется умственной отсталостью, аутистическим поведением, интеллектуальным дефицитом, трудностями обучения, эмоциональными проблемами, социальной тревожностью наряду с выраженным физическим внешним видом.
Признаки и симптомы зависят от степени аномалии в генах и варьируются от пациента к пациенту. Мужчины обычно страдают от более тяжелой формы заболевания. Чаще всего характерные черты появляются в подростковом возрасте.
Это особенно верно для умственных нарушений, характерных физических особенностей у мужчин, которые становятся очевидными в период полового созревания.
Признаки синдрома Мартина Белла :
- В младенчестве и детстве дети проявляют нарушения двигательных навыков, задержки развития речи. Ребенок может также испытывать плохой мышечный тонус, желудочный рефлюкс, рвоту, неспособность набирать вес. Приучение к туалету отложено.
- Пациенты обычно имеют более низкий, чем обычно, IQ.
- Проявляют аутичноподобные функции, такие как плохой контакт глазами. Они страдают от синдрома дефицита внимания и гиперактивности (СДВГ) , депрессии, застенчивости, социальной тревожности, эмоциональных проблем, случайных приступов, самоповреждающего поведения. Также могут проявляться такие особенности, как обсессивно-компульсивные расстройства, синдром сенсорной интеграции или оба.
- Многие особенно чувствительны к определенным сенсорным раздражителям, таким как громкий шум, яркий свет, ощущение определенной одежды, что может привести к появлению поведенческих проблем.
- У пациентов с синдромом Мартина Белла есть определенные аномалии в костях, мышцах, суставах, таких как плоские ноги, вогнутая, запавшая грудь, слабые суставы, изогнутый позвоночник, суставная дислокация. Лицевые особенности: длинное, тонкое лицо с выдающимся лбом и челюстью, выступающими ушами, увеличенными яичками у мужчин. Эти особенности более заметны у подростков и взрослых.
- Пролапс митрального клапана, дефект сердечного клапана часто наблюдается.
Узнать больше Факты о синдроме Жильбера: профилактика и лечение
Тремор, атаксия
Оба, мужчины и женщины, являющиеся носителями, рискуют развить тремор, атаксию. Характерные особенности включают дрожание рук , ног, потеря координации, проблемы с балансом, слабоумие, снижение ощущений, онемение, покалывание, беспокойство, депрессия, раздражительность.
Симптомы первичной овариальной недостаточности (POI)
Женщины переносчики могут развивать первичную овариальную недостаточность (POI). При этом расстройстве яичники перестают нормально функционировать в возрасте 40 лет или раньше.
Диагностика
Дефектный ген в синдроме Мартина Белла обнаруживается при помощи генетического тестирования.
Руководитель направления
„Онкогенетика“
Жусина
Юлия Геннадьевна
Окончила педиатрический факультет Воронежского государственного медицинского университета им. Н.Н. Бурденко в 2014 году.
2015 - интернатура по терапии на базе кафедры факультетской терапии ВГМУ им. Н.Н. Бурденко.
2015 - сертификационный курс по специальности «Гематология» на базе Гематологического научного центра г. Москвы.
2015-2016 – врач терапевт ВГКБСМП №1.
2016 - утверждена тема диссертации на соискание ученой степени кандидата медицинских наук «изучение клинического течения заболевания и прогноза у больных хронической обструктивной болезнью легких с анемическим синдромом». Соавтор более 10 печатных работ. Участник научно-практических конференций по генетике и онкологии.
2017 - курс повышения квалификации по теме: «интерпретация результатов генетических исследований у больных с наследственными заболеваниями».
С 2017 года ординатура по специальности «Генетика» на базе РМАНПО.
Руководитель направления
„Генетика“
Канивец
Илья Вячеславович

Канивец Илья Вячеславович, врач-генетик, кандидат медицинских наук, руководитель отдела генетики медико-генетического центра Геномед. Ассистент кафедры медицинской генетики Российской медицинской академии непрерывного профессионального образования.
Окончил лечебный факультет Московского государственного медико-стоматологического университета в 2009 году, а в 2011 – ординатуру по специальности «Генетика» на кафедре Медицинской генетики того же университета. В 2017 году защитил диссертацию на соискание ученой степени кандидата медицинских наук на тему: Молекулярная диагностика вариаций числа копий участков ДНК (CNVs) у детей с врожденными пороками развития, аномалиями фенотипа и/или умственной отсталостью при использовании SNP олигонуклеотидных микроматриц высокой плотности»
C 2011-2017 работал врачом-генетиком в Детской клинической больнице им. Н.Ф. Филатова, научно-консультативном отделе ФГБНУ «Медико-генетический научный центр». С 2014 года по настоящее время руководит отделом генетики МГЦ Геномед.
Основные направления деятельности: диагностика и ведение пациентов с наследственными заболеваниями и врожденными пороками развития, эпилепсией, медико-генетическое консультирование семей, в которых родился ребенок с наследственной патологией или пороками развития, пренатальная диагностика. В процессе консультации проводится анализ клинических данных и генеалогии для определения клинической гипотезы и необходимого объема генетического тестирования. По результатам обследования проводится интерпретация данных и разъяснение полученной информации консультирующимся.
Является одним из основателей проекта «Школа Генетики». Регулярно выступает с докладами на конференциях. Читает лекции для врачей генетиков, неврологов и акушеров-гинекологов, а также для родителей пациентов с наследственными заболеваниями. Является автором и соавтором более 20 статей и обзоров в российских и зарубежных журналах.
Область профессиональных интересов – внедрение современных полногеномных исследований в клиническую практику, интерпретация их результатов.
Время приема: СР, ПТ 16-19
Руководитель направления
„Неврология“
Шарков
Артем Алексеевич

Шарков Артём Алексеевич – врач-невролог, эпилептолог
В 2012 году обучался по международной программе “Oriental medicine” в университете Daegu Haanu в Южной Корее.
С 2012 года - участие в организации базы данных и алгоритма для интерпретации генетических тестов xGenCloud (https://www.xgencloud.com/, Руководитель проекта - Игорь Угаров)
В 2013 году окончил Педиатрический факультет Российского национального исследовательского медицинского университета имени Н.И. Пирогова.
C 2013 по 2015 год обучался в клинической ординатуре по неврологии в ФГБНУ «Научный центр неврологии».
С 2015 года работает неврологом, научным сотрудником в Научно- исследовательском клиническом институте педиатрии имени академика Ю.Е. Вельтищева ГБОУ ВПО РНИМУ им. Н.И. Пирогова. Также работает врачом- неврологом и врачом лаборатории видео-ЭЭГ мониторинга в клиниках «Центр эпилептологии и неврологии им. А.А.Казаряна» и «Эпилепси-центр».
В 2015 году прошел обучение в Италии на школе «2nd International Residential Course on Drug Resistant Epilepsies, ILAE, 2015».
В 2015 году повышение квалификации - «Клиническая и молекулярная генетика для практикующих врачей», РДКБ, РОСНАНО.
В 2016 году повышение квалификации - «Основы молекулярной генетики» под руководством биоинформатика, к.б.н. Коновалова Ф.А.
С 2016 года - руководитель неврологического направления лаборатории "Геномед".
В 2016 году прошел обучение в Италии на школе «San Servolo international advanced course: Brain Exploration and Epilepsy Surger, ILAE, 2016».
В 2016 году повышение квалификации - "Инновационные генетические технологии для врачей", "Институт лабораторной медицины".
В 2017 году – школа «NGS в медицинской генетике 2017», МГНЦ
В настоящее время проводит научные исследования в области генетики эпилепсии под руководством профессора, д.м.н. Белоусовой Е.Д. и профессора, д.м.н. Дадали Е.Л.
Утверждена тема диссертации на соискание ученой степени кандидата медицинских наук "Клинико-генетические характеристики моногенных вариантов ранних эпилептических энцефалопатий".
Основные направления деятельности – диагностика и лечение эпилепсии у детей и взрослых. Узкая специализация – хирургическое лечение эпилепсии, генетика эпилепсий. Нейрогенетика.
Научные публикации
Шарков А., Шаркова И., Головтеев А., Угаров И. «Оптимизация
дифференциальной диагностики и интерпретации результатов генетического
тестирования экспертной системой XGenCloud при некоторых формах
эпилепсий». Медицинская генетика, № 4, 2015, с. 41.
*
Шарков А.А., Воробьев А.Н., Троицкий А.А., Савкина И.С., Дорофеева
М.Ю., Меликян А.Г., Головтеев А.Л. "Хирургия эпилепсии при многоочаговом
поражении головного мозга у детей с туберозным
склерозом." Тезисы XIV Российского Конгресса «ИННОВАЦИОННЫЕ
ТЕХНОЛОГИИ В ПЕДИАТРИИ И ДЕТСКОЙ ХИРУРГИИ». Российский
Вестник Перинатологии и Педиатрии, 4, 2015. - с.226-227.
*
Дадали Е.Л., Белоусова Е.Д., Шарков А.А. "Молекулярно-генетические подходы к
диагностике моногенных идиопатических и симптоматических
эпилепсий". Тезис XIV Российского Конгресса «ИННОВАЦИОННЫЕ
ТЕХНОЛОГИИ В ПЕДИАТРИИ И ДЕТСКОЙ ХИРУРГИИ». Российский
Вестник Перинатологии и Педиатрии, 4, 2015. - с.221.
*
Шарков А.А., Дадали Е.Л., Шаркова И.В. «Редкий вариант ранней эпилептической
энцефалопатии 2 типа, обусловленной мутациями в гене CDKL5 у больного
мужского пола». Конференция "Эпилептология в системе нейронаук". Сборник
материалов конференции: / Под редакцией: проф. Незнанова Н.Г., проф.
Михайлова В.А. СПб.: 2015. – с. 210-212.
*
Дадали Е.Л., Шарков А.А., Канивец И.В., Гундорова П., Фоминых
В.В., Шаркова И,В,. Троицкий А.А., Головтеев А.Л., Поляков А.В. Новый
аллельный вариант миоклонус-эпилепсии 3 типа, обусловленный мутациями в
гене KCTD7// Медицинская генетика.-2015.- т.14.-№9.- с.44-47
*
Дадали Е.Л., Шаркова И.В., Шарков А.А., Акимова И.А. «Клинико-генетические
особенности и современные способы диагностики наследственных эпилепсий».
Сборник материалов «Молекулярно-биологические технологии в медицинской
практике» / Под ред. чл.-корр. РАЕН А.Б. Масленникова.- Вып. 24.-
Новосибирск: Академиздат, 2016.- 262: с. 52-63
*
Белоусова Е.Д., Дорофеева М.Ю., Шарков А.А. Эпилепсия при туберозном
склерозе. В "Болезни мозга, медицинские и социальные аспекты" под редакцией
Гусева Е.И., Гехт А.Б., Москва; 2016; стр.391-399
*
Дадали Е.Л., Шарков А.А., Шаркова И.В., Канивец И.В., Коновалов Ф.А., Акимова
И.А. Наследственные заболевания и синдромы, сопровождающиеся
фебрильными судорогами: клинико-генетические характеристики и способы
диагностики. //Русский Журнал Детской Неврологии.- Т. 11.- №2, с. 33-
41. doi: 10.17650/ 2073-8803- 2016-11- 2-33- 41
*
Шарков А.А., Коновалов Ф.А., Шаркова И.В., Белоусова
Е.Д., Дадали Е.Л. Молекулярно-генетические подходы к диагностике
эпилептических энцефалопатий. Сборник тезисов «VI БАЛТИЙСКИЙ КОНГРЕСС
ПО ДЕТСКОЙ НЕВРОЛОГИИ» / Под редакцией профессора Гузевой В.И. Санкт-
Петербург, 2016, с. 391
*
Гемисферотомии при фармакорезистентной эпилепсии у детей с билатеральным
поражением головного мозга Зубкова Н.С., Алтунина Г.Е., Землянский М.Ю.,
Троицкий А.А., Шарков А.А., Головтеев А.Л. Сборник тезисов «VI БАЛТИЙСКИЙ
КОНГРЕСС ПО ДЕТСКОЙ НЕВРОЛОГИИ» / Под редакцией
профессора Гузевой В.И. Санкт-Петербург, 2016, с. 157.
*
*
Статья: Генетика и дифференцированное лечение ранних эпилептических
энцефалопатий. А.А. Шарков*, И.В. Шаркова, Е.Д. Белоусова, Е.Л. Дадали. Журнал неврологии и психиатрии, 9, 2016; Вып. 2doi: 10.17116/jnevro
20161169267-73
*
Головтеев А.Л., Шарков А.А., Троицкий А.А., Алтунина Г.Е., Землянский М.Ю.,
Копачев Д.Н., Дорофеева М.Ю. "Хирургическое лечение эпилепсии при
туберозном склерозе" под редакцией Дорофеевой М.Ю., Москва; 2017; стр.274
*
Новые международные классификации эпилепсий и эпилептических приступов
Международной Лиги по борьбе с эпилепсией. Журнал неврологии и психиатрии
им. C.C. Корсакова. 2017. Т. 117. № 7. С. 99-106
Руководитель направления
"Пренатальная диагностика"
Киевская
Юлия Кирилловна

В 2011 году Окончила Московский Государственный Медико-Стоматологический Университет им. А.И. Евдокимова по специальности «Лечебное дело» Обучалась в ординатуре на кафедре Медицинской генетики того же университета по специальности «Генетика»
В 2015 году окончила интернатуру по специальности Акушерство и Гинекология в Медицинском институте усовершенствования врачей ФГБОУ ВПО «МГУПП»
С 2013 года ведет консультативный прием в ГБУЗ «Центр Планирования Семьи и Репродукции» ДЗМ
С 2017 года является руководителем направления «Пренатальная Диагностика» лаборатории Геномед
Регулярно выступает с докладами на конференциях и семинарах. Читает лекции для врачей различных специальной в области репродуции и пренатальной диагностики
Проводит медико-генетическое консультирование беременных по вопросам пренатальной диагностики с целью предупреждения рождения детей с врождёнными пороками развития, а так же семей с предположительно наследственной или врожденной патологией. Проводит интерпретацию полученных результатов ДНК-диагностики.
СПЕЦИАЛИСТЫ
Латыпов
Артур Шамилевич

Латыпов Артур Шамилевич – врач генетик высшей квалификационной категории.
После окончания в 1976 году лечебного факультета Казанского государственного медицинского института в течение многих работал сначала врачом кабинета медицинской генетики, затем заведующим медико-генетическим центром Республиканской больницы Татарстана, главным специалистом министерства здравоохранения Республики Татарстан, преподавателем кафедр Казанского медуниверситета.
Автор более 20 научных работ по проблемам репродукционной и биохимической генетики, участник многих отечественных и международных съездов и конференций по проблемам медицинской генетики. Внедрил в практическую работу центра методы массового скрининга беременных и новорожденных на наследственные заболевания, провел тысячи инвазивных процедур при подозрении на наследственные заболевания плода на разных сроках беременности.
С 2012 года работает на кафедре медицинской генетики с курсом пренатальной диагностики Российской академии последипломного образования.
Область научных интересов – метаболические болезни у детей, дородовая диагностика.
Время приема: СР 12-15, СБ 10-14Прием врачей осуществляется по предварительной записи.
Врач-генетик
Габелко
Денис Игоревич

В 2009 году закончил лечебный факультет КГМУ им. С. В. Курашова (специальность «Лечебное дело»).
Интернатура в Санкт-Петербургской медицинской академии последипломного образования Федерального агентства по здравоохранению и социальному развитию (специальность «Генетика»).
Интернатура по терапии. Первичная переподготовка по специальности «Ультразвуковая диагностика». С 2016 года является сотрудником кафедры кафедры фундаментальных основ клинической медицины института фундаментальной медицины и биологии.
Сфера профессиональных интересов: пренатальная диагностика, применение современных скрининговых и диагностических методов для выявления генетической патологии плода. Определение риска повторного возникновения наследственных болезней в семье.
Участник научно-практических конференций по генетике и акушерству и гинекологии.
Стаж работы 5 лет.
Консультация по предварительной записиПрием врачей осуществляется по предварительной записи.
Врач-генетик
Гришина
Кристина Александровна

Окончила в 2015 году Московский Государственный Медико-Стоматологический Университет по специальности
«Лечебное дело». В том же году поступила в ординатуру по специальности 30.08.30 «Генетика» в ФГБНУ «Медико-генетический научный центр».
Принята на работу в лабораторию молекулярной генетики сложно наследуемых заболеваний (заведующий – д.б.н. Карпухин А.В.) в марте 2015 года на
должность лаборанта-исследователя. С сентября 2015 года переведена на должность научного сотрудника. Является автором и соавтором более 10 статей и
тезисов по клинической генетике, онкогенетике и молекулярной онкологии в российских и зарубежных журналах. Постоянный участник конференций по медицинской генетике.
Область научно-практических интересов: медико-генетическое консультирование больных с наследственной синдромальной и мультифакториальной патологией.
Консультация врача-генетика позволяет ответить на вопросы:
являются ли симптомы у ребенка признаками наследственного заболевания
какое исследование необходимо для выявления причины
определение точного прогноза
рекомендации по проведению и оценка результатов пренатальной диагностики
все, что нужно знать при планировании семьи
консультация при планировании ЭКО
выездные и онлайн консультации
ринимала участие в научно-практической школе "Инновационные генетические технологии для врачей: применение в клинической практике", конференции Европейского общества генетики человека (ESHG) и других конференциях, посвященных генетике человека.
Проводит медико-генетическое консультирование семей с предположительно наследственной или врожденной патологией, включая моногенные заболевания и хромосомные аномалии, определяет показания к проведению лабораторных генетических исследований, проводит интерпретацию полученных результатов ДНК-диагностики. Консультирует беременных по вопросам пренатальной диагностики с целью предупреждения рождения детей с врождёнными пороками развития.
Врач-генетик, врач акушер-гинеколог, кандидат медицинских наук
Кудрявцева
Елена Владимировна

Врач-генетик, врач акушер-гинеколог, кандидат медицинских наук.
Специалист в области репродуктивного консультирования и наследственной патологии.
Окончила Уральскую государственную медицинскую академию в 2005 году.
Ординатура по специальности «Акушерство и гинекология»
Интернатура по специальности «Генетика»
Профессиональная переподготовка по специальности «Ультразвуковая диагностика»
Направления деятельности:
- Бесплодие и невынашивание беременности Василиса Юрьевна

Является выпускницей Нижегородской государственной медицинской академии, лечебного факультета (специальность «Лечебное дело»). Окончила клиническую ординатуру ФБГНУ «МГНЦ» по специальности «Генетика». В 2014 году проходила стажировку в клинике материнства и детства (IRCCS materno infantile Burlo Garofolo, Trieste, Italy).
С 2016 года работает на должности врача-консультанта в ООО «Геномед».
Регулярно участвует в научно-практических конференциях по генетике.
Основные направления деятельности: Консультирование по вопросам клинической и лабораторной диагностики генетических заболеваний и интерпретация результатов. Ведение пациентов и их семей с предположительно наследственной патологией. Консультирование при планировании беременности, а также при наступившей беременности по вопросам пренатальной диагностики с целью предупреждения рождения детей с врожденной патологией.
Исследование полиморфизма СGG повтора в гене FMR1(связанном с носительством премутаций синдрома ломкой Х-хромосомы (фрагильной Х-хромосомы))
- Синдро́м Ма́ртина — Белл (синдром ломкой X-хромосомы, fragile X mental retardation syndrome, FraX (от англ. fragile — хрупкий, ломкий)) - наследственное заболевание, которое характеризуется физическими, поведенческими и эмоциональными особенностями, трудностями в обучении. Это состояние встречается у 1 мальчика из 4000 и 1 из 5000-8000 девочек.
- Это состояние развивается из-за изменений в гене FMR1 (“Fragile X Mental Retardation 1) и как следствие - в одноименном белке головного мозга FMRP. Этот ген находится в Х-хромосоме. Девочки имеют две копии Х-хромосомы, а мальчики одну Х и одну Y. Изменение в гене выражается в многократном повторении одной из частей гена (триплета СGG). У большинства людей повторов немного, от 6 до 50 раз, в среднем 30, - что обычно не вызывает хрупкой Х-хромосомы.
- При среднем числе повторов (от 50 до 200 раз) развивается говорят о носительстве премутации . В этом случае ген продолжает работать, не развивается синдром ломкой Х-хромосомы и не страдает умственная деятельность, но есть риск развития неврологических нарушений в возрасте 50 лет и риск развития преждевременного истощения яичников (ранней менопаузы (климакса) и бесплодия). Эти состояния называют связанным с ломкой Х-хромосомой синдромом атаксии (fragile X-associated tremor/ataxia syndrome (FXTAS)) и связанной с ломкой Х-хромосомой первичной недостаточностью яичников (fragile X-associated primary ovarian insufficiency (FXPOI)).
- От 40 до 55 повторов - «серая зона», в которой перекрываются нормальный вариант и премутация.
- Когда число повторов слишком велико, больше 200, ген повреждается, это называется полной мутацией . У мужчин, так как Х-хромосома всего одна, развивается синдром ломкой Х-хромосомы. Женщина будет носителем ломкой Х-хромосомы. Проявления синдрома могут быть, это зависит от активности FMR1-гена.
- Наследование данного состояния - Х-сцепленное. То есть от матери к любому ребенку, а от отца - только дочери. Размер последовательности повторов может при наследовании увеличиваться: так, мать или отец с премутацией может иметь ребенка с полной мутацией. Так, если у матери есть премутация, а у отца Х-хромосома мутации не имеет, при каждой беременности у их сыновей есть 1 шанс из 2, что будет унаследован дефектный ген и разовьется синдром ломкой Х-хромосомы. Для дочери - аналогичный процент возможности унаследовать дефектный ген.
- Генетическое тестирование позволяет определить носительство гена с премутацией или полной мутацией. Основной метод диагностики - ПЦР (полимеразная цепная реакция).

Изменения гена FMR1
Наши хромосомы представляют собой длинные нити ДНК, на которых выделяют гены. Информация в гене записана в виде генетического кода 4 буквами - А, Т, Г, Ц. Эти буквы обозначают простые составляющие ДНК. Каждый ген состоит из строчки «кодовых слов», каждое из которых состоит из 3 букв. Каждое слово называется триплетом. В некоторых генах эти триплеты повторяются по несколько раз. Триплет, повторяющийся в гене FMR1, состоит из трех букв - ЦГГ (CGG). Когда число повторов триплета становится слишком велико, ген становится насколько длинным, что становится неисправным.
Число повторов триплета СGG создает разную длину участка повтора в гене FMR1.
| Длина повторов. | Влияние |
|---|---|
| Короткий ген (6-50 повторов) | Не влияет |
| Средняя длина (50-200 повторов) Премутация | Мужчины и женщины являются носителями. Возможно развитие синдрома атаксии (чаще у мужчин старше 79 лет), у женщин - первичное преждевременное истощение яичников (у 20% женщин). |
| Длинный ген (больше 200 повторов) Полная мутация | Мужчины
имеют синдром ломкой Х-хромосомы, который выражается в задержке развития, физического, речевого, координации; поведенческих и эмоциональных проблемах, в том числе, нарушении координации внимания, речевыми нарушениями, сенсорными проблемах, перепадах настроения с приступами агрессии и депрессии.
Возможно развитие эпилепсии, нарушений работы сердца, рецидивирующих инфекций уха и проблем с глазами. Особенности внешности: большие оттопыренные уши, удлиненное лицо, большие яички, высокий, широкий лоб, слегка клювовидно загнутый кончик носа, высокое арочное небо и проблемы с соединительной тканью (плоскостопие, сколиоз, гиперподвижность суставов). |
|
| Женщины
будут носителями фрагильной Х-хромосомы с шансом передать эту мутацию потомству. Женщины обычно не имеют таких ярких проявлений. Около 60% имеют умственные нарушения средней степени тяжести, может наблюдаться гиперактивность или, напротив, застенчивость. Могут наблюдаться аналогичные мужчинам изменения в поведенческой и эмоциональной сферах.
Вариабельность проявлений наличия ломкой Х-хромосомы объясняется системой выключения или инактивации одной из двух Х-хромосом в клетке. Это означает, что у женщин, как и у мужчин, только одна из Х-хромосом в клетке работает, вторая неактивна. Какая работает, а какая нет - случайный процесс. Так, половина клеток будет иметь работающей Х-хромосому без мутации, а вторая половина - с мутацией. Однако, обычно этого достаточно для нормальной функции гена и адекватной продукции важного для мозга белка, FMRP. Тяжесть проявлений зависит от доли клеток, несущих дефектный ген. |

История вопроса
В начале века учёные заметили преобладание умственной отсталости у лиц мужского пола. Впервые в 1934 году Дж. Мартином и Джулией Белл была описана семья, где умственная отсталость наследовалась по типу сцепленному с полом. В этой английской семье было 11 мужчин с олигофренией и 2 женщины с лёгкой степенью умственной отсталости. Далее таких семей описывалось всё больше.

